為什麼選擇滅菌方法是一項法規決策,而不僅是技術問題?
在歐盟《醫療器械法規》(MDR EU 2017/745)規範下,滅菌驗證與例行控制屬於附件二(Annex II)所審查技術文件的一部分;對於無菌器械而言,更直接攸關附件九(Annex IX)或附件十一(Annex XI)所規定的合格評定路徑。
此外,ISO 13485(第 7.5.6 條)要求製造商必須針對其結果無法僅透過後續監控完全驗證的製程(包括滅菌)進行驗證並妥善保存紀錄;第 7.5.7 條則針對滅菌製程與無菌屏障系統的驗證增列了特定要求,明定當製程或產品發生變更時,必須強制進行重新驗證。
在 ISO 14971 的架構下,滅菌亦非獨立的技術操作,而是必須全面整合至器械的整體風險管理檔案中,因為所選用的滅菌方法會直接牽涉到材料的生物相容性、包裝完整性以及標籤宣告。
在實際運作中,這意味著製造商在研發早期階段所選用的滅菌方法(有時往往主要基於成本考量或委外滅菌服務商的產能供應),最終將決定公告機構日後深入審查中絕大部分的技術文件內容。在設計凍結(Design Freeze)之後才回頭更改決策成本高昂;但在前期就透徹理解相關法規要求,則能省下可觀代價。
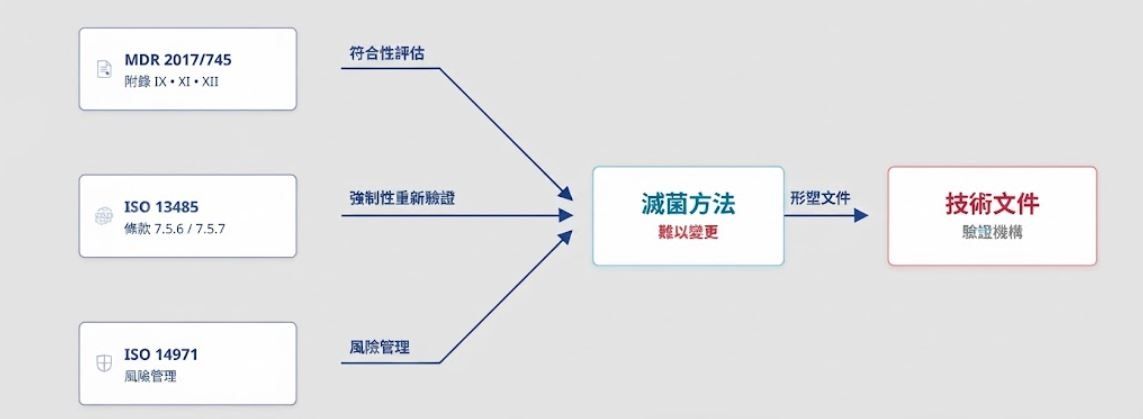
圖表顯示:MDR、ISO 13485 與 ISO 14971 共同交匯於滅菌方法的決策,進而形塑公告機構(Notified Body)所審查的技術文件
環氧乙烷(EO)滅菌:ISO 11135
環氧乙烷 (EO) 滅菌仍然是醫療器材最廣泛使用的方法之一,尤其適用於無法承受熱、濕氣或輻射的產品—複雜的電子元件、某些聚合物和多材料組件。
ISO 11135 規定了環氧乙烷滅菌製程的開發、驗證和日常控制的要求。常用的驗證方法有兩種:
- 過度反應:此製程經過驗證,可提供遠超產品實際生物負荷要求的顯著安全裕度,而無需對每個產品系列進行精確的生物負荷特性。
- 生物負荷/生物指標組合方法驗證基於產品的實際、特徵化的生物負荷以及生物指示劑挑戰數據,從而實現更客製化(通常更短)的週期——代價是需要更嚴格、持續的生物負荷監測。
無論採用哪種方法,驗證都必須證明氣體濃度、濕度、溫度和暴露時間在整個負載範圍內持續達到所需的無菌保證水準 (SAL),而不僅僅是在單一的「典型」配置下。
環氧乙烷 (EO) 滅菌與其他滅菌方法相比,有一項特殊要求:殘留氣體控制。由於環氧乙烷及其副產物氯丙烷 (ECH) 具有毒理學意義,製造商必須證明殘留物在產品上市前均在允許的限值範圍內。這由 ISO 10993-7 標準規定,該標準於 2026 年 4 月發布了第三版,將標準從純粹基於限值的方法轉變為基於暴露和風險的評估。我們在相關文章中詳細介紹了這項變更。 ISO 10993-7:2026 和環氧乙烷滅菌殘渣。
環氧乙烷(EO)滅菌:ISO 11135
環氧乙烷(EO)滅菌依然是醫療器械最廣泛使用的滅菌方法之一,特別適用於無法承受高熱、潮濕或輻射的產品,例如複雜的電子元件、特定高分子聚合物以及多材質組裝件。
ISO 11135 規範了開展、驗證及例行控制環氧乙烷滅菌製程的要求。實務上通常採用兩種驗證方針:
- 過度殺滅法(Overkill approach): 驗證製程所提供的安全邊際,遠超出產品實際生物負荷(Bioburden)的要求,且無需對每個產品系列進行精確的生物負荷特性分析。
- 生物負荷/生物指示劑組合法(Bioburden/biological indicator combination approach): 結合產品實際且經特性分析的生物負荷,以及生物指示劑挑戰數據進行驗證,藉此採用更具針對性(通常週期更短)的滅菌循環——代價則是需要進行更嚴謹、持續的生物負荷監控。
無論採用哪種方針,驗證過程均須證明氣體濃度、濕度、溫度及暴露時間,在整個負載範圍的各個位置(而不僅僅是在單一「典型」配置下)皆能持續達到規定的無菌保證水準(SAL, Sterility Assurance Level)。
相較於其他方法,環氧乙烷滅菌有一項獨特的要求:殘留氣體控制。由於環氧乙烷及其副產物氯乙醇(ECH)具備毒理學上的相關性,製造商必須在器械放行前,證明殘留量符合容許限值。此規範受 ISO 10993-7 所管轄(該標準於 2026 年 4 月發布第三版修訂),將標準從純粹基於限值的方針,轉變為基於暴露量與風險評估的模式。我們已在關於 ISO 10993-7:2026 與 EO 滅菌殘留物的專文中對此轉變進行了詳細探討。
輻射滅菌:ISO 11137
輻射滅菌(如伽馬射線、電子束或 X 光)通常適用於能耐受游離輻射、卻無法承受蒸汽高溫高濕的器械,或是針對環氧乙烷較長滅菌週期不敷應用的高產能製造場景。
ISO 11137 共分為三個部分發布:
- 第 1 部分(現行 2025 年版): 訂定滅菌製程之開發、驗證及例行控制的要求。
- 第 2 部分: 提供建立滅菌劑量的方法,其中包括廣泛使用的 VDmax 方法,允許製造商根據產品生物負荷類別來佐證標準劑量,而無需為每項產品執行完整的劑量設定實驗。
- 第 3 部分: 提供有關開發、驗證及例行控制之劑量學層面的指引(如劑量計校正、劑量測繪、測量不確定度)。至於劑量稽核(Dose auditing)——即隨著製造條件的演進,定期確認原先驗證的劑量依然適用——則是第 1 與第 2 部分所涵蓋的例行控制要求。
劑量稽核往往是稽核聚焦的核心領域,原因正在於它高度依賴對產品生物負荷準確且即時的理解;當製造流程、供應商或原材料發生變更,而無人將其標記為「與滅菌相關的變更」時,生物負荷便可能悄悄發生漂移。
濕熱/蒸汽滅菌:ISO 17665
蒸汽滅菌(採用加壓飽和蒸汽,溫度通常介於 121°C 至 134°C 之間)依然是重複使用型手術器械以及所有能耐受高溫高濕器械的首選方法。此方法相對簡單快捷,且可避免環氧乙烷與輻射所帶來的殘留物與劑量佐證負擔。
ISO 17665(現行 2024 年版)將驗證核心聚焦於物理確效(Physical qualification)——證明高壓滅菌鍋內的負載在整個滅菌循環中、於負載的每個位置皆能達到並維持所需的溫度——並搭配生物指示劑挑戰測試(通常使用嗜熱脂肪芽孢桿菌 Geobacillus stearothermophilus 孢子)。與其他方法相同,例行控制與初始驗證同樣重要:每個生產循環皆需要受到監控並記錄參數,而非僅依賴週期性的抽查。
三種滅菌方法的比較
| 比較項目 | 環氧乙烷 (ISO 11135) | 輻射滅菌 (ISO 11137) | 蒸汽滅菌 (ISO 17665) |
|---|---|---|---|
| 最適用於 | 不耐熱、不耐濕的器械,以及複雜組裝件 | 高產能生產、耐輻射材質 | 重複使用型器械、耐熱耐濕器械 |
| 滅菌週期時間 | 數小時至數天(含解析通風時間) | 數分鐘至數小時 | 數分鐘至數小時不等 |
| 核心驗證焦點 | 氣體、濕度、溫度分佈及殘留物 | 劑量設定(VDmax)與劑量稽核 | 物理確效、生物指示劑 |
| 標準特有負擔 | 殘留環氧乙烷/氯乙醇(EO/ECH)測試(ISO 10993-7) | 針對劑量稽核進行持續的生物負荷監控 | 相對較低——無須管理殘留物 |
| 常見稽核缺失 | 殘留物論證不完整;遺漏重新驗證觸發條件 | 劑量稽核未能反映當前的生物負荷 | 生物指示劑放置位置遺漏或缺乏代表性 |
包裝:最容易被視為事後補救的環節
經過驗證的滅菌製程,唯有在器械送達患者手中時依然保持無菌,才能真正發揮保護作用。這取決於無菌屏障系統(即維持無菌狀態至使用前的包裝),該系統受 ISO 11607 所規範,涵蓋材料與系統性能要求,以及成型、密封和組裝製程的驗證。
變更滅菌方法、滅菌服務供應商,甚至是包裝材料供應商,每一項都可能獨立觸發重新審視包裝驗證的需求;由於企業內部通常由不同團隊分別負責滅菌與包裝,這種關聯性往往最容易遭到忽視。
用於滅菌的醫療器械包裝
如需包裝驗證的實務培訓,請參加我們的研討會!
方法供應並非百分之百保證——建構供應鏈的韌性
滅菌方法的選擇絕不單純只是一項技術演練,同時也是一項供應鏈決策。近年來,在本文涵蓋的三種方法中,至少有一種方法的滅菌產能、環境法規以及合約滅菌服務商的供應狀況都發生了顯著變化;相較於具備已驗證替代方案的製造商,過度依賴單一方法、單一廠址或單一供應商的製造商,將承受更高的營運中斷風險。
深入探索的途徑
上述每一項標準都具備足夠的深度,值得開設專門的培訓課程。我們的「醫療器械滅菌:法規與最佳實務(Sterilization of Medical Devices: Regulatory and Best Practices)」培訓課程由 DQS Medizinprodukte GmbH 的技術文件審查員暨 QMS 稽核員 Barbara Peter 主講,內容涵蓋所有三種滅菌方法、這些方法如何對應 MDR 附件二(Annex II)的文件期望,以及我們作為公告機構最常看到的稽核缺失。線上培訓課程將於 2027 年 1 月 18 日、5 月 4 日及 10 月 7 日舉行。
常見問題集
什麼是無菌保證水準(SAL),它對滅菌方法選擇有何重要性?
無菌保證水準(SAL)是指器械經過滅菌後,單一具活性微生物存活的統計機率;絕大多數醫療器械通常要求達到 10^{-6} 的標準。本文涵蓋的三種方法皆能達成此無菌保證水準,但要證明達到該水準所需的驗證證據因方法而異,這也是為什麼「某某方法更容易驗證」的說法,僅在特定的器械與製造情境下才成立。
我該如何知道哪種滅菌方法最適合我的器械?
這項決策取決於器械的材質、幾何形狀、包裝配置、預期用途(一次性使用與重複使用)、產量,以及滅菌服務供應商的產能供應。業界很少只有單一「正確」答案——核心目標是選擇一種與器械技術相容,且能以強固、可重複方式進行驗證與記錄的滅菌方法。
DQS 的培訓課程是否涵蓋 ISO 10993-7:2026 規定的環氧乙烷(EO)殘留物要求?
是的。我們的「醫療器械滅菌:法規與最佳實務(Sterilization of Medical Devices: Regulatory and Best Practices)」培訓課程全面涵蓋滅菌殘留物的現行法規要求,當中包含 ISO 10993-7 第三版所帶來的政策與標準轉變。
滅菌製程需要多久重新驗證一次?
業界並沒有固定且統一的時間間隔——重新驗證是由明確的變更所觸發(例如器械、材質、包裝、負載配置、滅菌供應商或廠址、生物負荷特性的變更),而非單純依據日曆時間而定,不過作為例行控制的一部分,仍會進行定期審查(輻射滅菌則須進行定期劑量稽核)。
公告機構(Notified Body)會針對滅菌進行獨立評估,而不與其餘技術文件分開嗎?
滅菌驗證與例行監控是作為 MDR 附件二(Annex II)技術文件的一部分進行審查,它是與整體風險管理檔案及包裝驗證相輔相成,而非取而代之。審查員會特別審視已驗證製程、相關文件,以及自驗證完成以來所發生任何變更之間的追溯性。
關於本文
本文由 DQS Medizinprodukte GmbH 的审核員暨技術文件審查員 Klaus Lindenberg 進行審查與確認,其在醫療器械滅菌領域具備專精的專業知識。