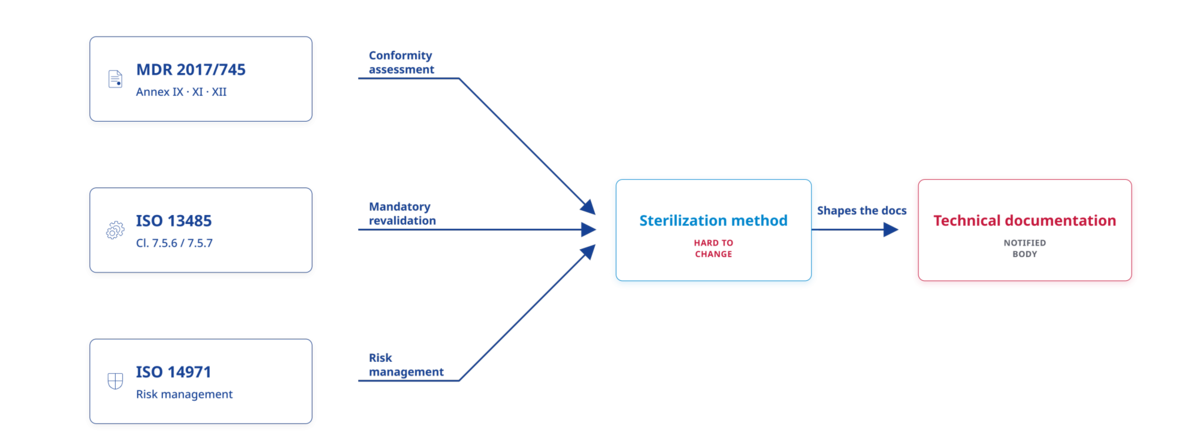
Diagrama que muestra cómo las normas MDR, ISO 13485 e ISO 14971 convergen en la decisión sobre el método de esterilización, que da forma a la documentación técnica revisada por un organismo notificado.
Loading...
Elegir un método de esterilización para un dispositivo médico rara vez es solo una decisión técnica; influye en la carga de validación, el diseño del embalaje, la cadena de suministro y la forma en que un organismo notificado interpretará la documentación técnica. Si se elige mal o se deja mal justificado, se convierte en una de las fuentes más comunes de hallazgos de auditoría. Reglamento UE 2017/745 sobre dispositivos médicos .
Esta guía describe los tres métodos de esterilización que abarcan la gran mayoría de los dispositivos médicos del mercado: óxido de etileno, radiación y calor húmedo. Explica qué exige cada norma, cómo se validan y cómo elegir entre ellos.
Por qué la selección del método de esterilización es una decisión regulatoria, no solo técnica.
Según el Reglamento de Dispositivos Médicos (MDR) UE 2017/745, la validación de la esterilización y el control rutinario forman parte de la documentación técnica revisada en virtud del Anexo II y, para los dispositivos estériles, están directamente vinculados a la ruta de evaluación de la conformidad en virtud de los Anexos IX u XI. La norma ISO 13485 (cláusula 7.5.6) exige a los fabricantes que validen y mantengan registros de los procesos, incluida la esterilización, cuyos resultados no puedan verificarse completamente solo mediante el seguimiento posterior; la cláusula 7.5.7 añade requisitos específicos para la validación de los procesos de esterilización y los sistemas de barrera estéril, incluida la revalidación obligatoria siempre que cambie el proceso o el producto. Y según la norma ISO 14971, la esterilización no es un ejercicio técnico independiente, sino que debe integrarse en el archivo de gestión de riesgos general del dispositivo, ya que el método elegido interactúa con la biocompatibilidad del material, la integridad del embalaje y las declaraciones del etiquetado.
En la práctica, esto significa que el método de esterilización que un fabricante elige al inicio del desarrollo (a veces basándose principalmente en el coste o en la disponibilidad de esterilizadores subcontratados) acaba influyendo en gran medida en la documentación técnica que un organismo notificado examinará posteriormente. Revisar esa elección una vez finalizado el diseño es costoso; comprender los requisitos desde el principio no lo es.
Esterilización con óxido de etileno (OE): ISO 11135
La esterilización con óxido de etileno (OE) sigue siendo uno de los métodos más utilizados para dispositivos médicos, en particular para productos que no toleran el calor, la humedad o la radiación: componentes electrónicos complejos, ciertos polímeros y conjuntos multimateriales.
La norma ISO 11135 establece los requisitos para el desarrollo, la validación y el control rutinario de un proceso de esterilización con óxido de etileno (EO). Se suelen utilizar dos filosofías de validación:
• Enfoque excesivo El proceso está validado para ofrecer un margen de seguridad sustancial que va más allá de lo que requeriría la carga biológica real del producto, sin necesidad de una caracterización precisa de la carga biológica para cada familia de productos.
• Enfoque de combinación de carga biológica e indicadores biológicos La validación se basa en la carga biológica real y caracterizada del producto, junto con datos de pruebas con indicadores biológicos, lo que permite un ciclo más personalizado (a menudo más corto), a costa de requerir un seguimiento continuo y más estricto de la carga biológica.
Independientemente del método que se utilice, la validación debe demostrar que la concentración de gas, la humedad, la temperatura y el tiempo de exposición alcanzan de forma consistente el Nivel de Garantía de Esterilidad (SAL, por sus siglas en inglés) requerido en todo el rango de la carga, y no solo en una única configuración "típica".
La esterilización con óxido de etileno (OE) conlleva un requisito que otros métodos no tienen: el control de gases residuales. Dado que el OE y su subproducto, la clorhidrina de etileno (ECH), son toxicológicamente relevantes, los fabricantes deben demostrar que los residuos se encuentran dentro de los límites permitidos antes de la comercialización del dispositivo. Esto se rige por la norma ISO 10993-7, revisada en su tercera edición en abril de 2026, que cambió el estándar de un enfoque basado exclusivamente en valores límite a una evaluación basada en la exposición y el riesgo. Abordamos este cambio en detalle en nuestro artículo sobre ISO 10993-7:2026 y residuos de esterilización con óxido de etileno .
Esterilización por radiación: ISO 11137
La esterilización por radiación (gamma, haz de electrones o rayos X) se suele elegir para dispositivos que toleran la radiación ionizante pero no el calor y la humedad del vapor, o para la fabricación de alto rendimiento donde los tiempos de ciclo más prolongados de la esterilización por óxido de etileno resultan poco prácticos.
La norma ISO 11137 se publica en tres partes:
• Parte 1 (Edición actual 2025) establece los requisitos para el desarrollo, la validación y el control rutinario del proceso de esterilización.
• Parte 2 Proporciona métodos para establecer una dosis de esterilización, incluido el enfoque VDmax, ampliamente utilizado, que permite a los fabricantes fundamentar una dosis estándar en función de la categoría de carga biológica del producto, en lugar de realizar un experimento completo de ajuste de dosis para cada producto.
• Parte 3 Proporciona orientación sobre los aspectos dosimétricos del desarrollo, la validación y el control rutinario (calibración del dosímetro, mapeo de dosis, incertidumbre de la medición). La auditoría de dosis en sí misma —que consiste en confirmar periódicamente que la dosis validada originalmente sigue siendo adecuada a medida que evolucionan las condiciones de fabricación— es un requisito de control rutinario que se aborda en las Partes 1 y 2.
La auditoría de dosis es un área de enfoque frecuente en las auditorías, precisamente porque depende de una comprensión precisa y actualizada de la carga biológica de un producto, que puede variar a medida que cambian los procesos de fabricación, los proveedores o las materias primas sin que nadie lo señale como un cambio "relevante para la esterilización".
Esterilización por calor húmedo/vapor: ISO 17665
La esterilización por vapor —vapor saturado a presión, generalmente entre 121 °C y 134 °C— sigue siendo el método preferido para instrumental quirúrgico reutilizable y cualquier dispositivo que tolere el calor y la humedad. Es relativamente sencilla y rápida, y evita los residuos y la necesidad de justificar la dosis asociados al óxido de etileno y la radiación.
La norma ISO 17665 (edición actual 2024) centra la validación en la cualificación física, demostrando que la carga del autoclave alcanza y mantiene la temperatura requerida durante todo el ciclo, en cada posición de la carga, junto con pruebas de desafío con indicadores biológicos, normalmente utilizando Geobacillus stearothermophilus esporas. Al igual que con los otros métodos, el control rutinario es tan importante como la validación inicial: cada ciclo de producción necesita parámetros monitoreados y registrados, no controles puntuales periódicos.
Comparación de los tres métodos
| Óxido de etileno (ISO 11135) | Radiación (ISO 11137) | Vapor (ISO 17665) | |
|---|---|---|---|
| Más adecuado para | Dispositivos sensibles al calor/humedad, ensamblajes complejos | Materiales tolerantes a la radiación y de alto rendimiento para la producción. | Instrumentos reutilizables, dispositivos resistentes al calor y la humedad |
| Tiempo de ciclo | De horas a días (incluida la aireación) | De minutos a horas | De minutos a unas pocas horas |
| Enfoque de validación clave | Distribución de gases/humedad/temperatura, residuos | Ajuste de dosis (VDmax) y auditoría de dosis | Aptitud física, indicadores biológicos |
| Carga específica del estándar | Pruebas de EO/ECH residuales (ISO 10993-7) | Monitorización continua de la carga microbiana para auditorías de dosis. | Relativamente bajo: no hay residuos que gestionar. |
| Hallazgo común de auditoría | Justificación residual incompleta; falta el desencadenante de revalidación | La auditoría de dosis no refleja la carga biológica actual. | Ubicación de indicadores biológicos faltante o no representativa |
El embalaje: esa pieza que fácilmente se pasa por alto.
Un proceso de esterilización validado solo protege al paciente si el dispositivo permanece estéril al llegar a sus manos. Esto depende del sistema de barrera estéril, el embalaje que mantiene la esterilidad hasta su uso, el cual se rige por la norma ISO 11607, que abarca los requisitos de rendimiento del material y del sistema, así como la validación de los procesos de conformado, sellado y ensamblaje. Cambiar el método de esterilización, el proveedor de esterilización o incluso el proveedor del material de embalaje puede, de forma independiente, requerir una revisión de la validación del embalaje, una conexión que a menudo se pasa por alto porque la esterilización y el embalaje son responsabilidad de equipos internos diferentes.
Envases para dispositivos médicos destinados a la esterilización
Para una formación práctica en validación de envases, ¡consulte nuestro taller!
La disponibilidad del método no está garantizada: incorpore resiliencia.
La selección del método de esterilización no es solo una cuestión técnica; también implica una decisión relacionada con la cadena de suministro. La capacidad de esterilización, la normativa medioambiental y la disponibilidad de esterilizadores subcontratados han experimentado cambios significativos en los últimos años para al menos uno de los tres métodos aquí descritos, y los fabricantes que dependen de un único método, planta o proveedor están más expuestos a interrupciones que aquellos que cuentan con una alternativa validada.
¿Dónde profundizar?
Cada uno de estos estándares es lo suficientemente profundo como para justificar su propia capacitación. Nuestra capacitación Esterilización de dispositivos médicos: Normativa y buenas prácticas La sesión, dirigida por Barbara Peter, revisora de expedientes técnicos y auditora del sistema de gestión de calidad (SGC) de DQS Medizinprodukte GmbH, abarca los tres métodos, su correspondencia con las expectativas de la documentación del Anexo II del Reglamento de Dispositivos Médicos (MDR) y los hallazgos de auditoría más frecuentes que observamos como organismo notificado. Las sesiones se impartirán en línea los días 18 de enero, 4 de mayo y 7 de octubre de 2027.
Preguntas frecuentes
¿Qué es el Nivel de Garantía de Esterilidad (SAL, por sus siglas en inglés) y por qué es importante para la selección del método?
El SAL es la probabilidad estadística de que un único microorganismo viable sobreviva en un dispositivo después de la esterilización, y generalmente se requiere que sea de 10⁻⁶ para la mayoría de los dispositivos médicos. Los tres métodos aquí descritos pueden alcanzar este SAL, pero la evidencia de validación necesaria para demostrarlo difiere significativamente según el método, por lo que la afirmación de que "el método X es más fácil de validar" solo es cierta en relación con un dispositivo y un contexto de fabricación específicos.
¿Cómo puedo saber qué método de esterilización es el adecuado para mi dispositivo?
La decisión depende de los materiales del dispositivo, su geometría, la configuración del embalaje, la reutilización prevista (un solo uso o reutilizable), el volumen de producción y la disponibilidad del proveedor de esterilización. Rara vez existe una única respuesta "correcta"; el objetivo es un método que sea técnicamente compatible con el dispositivo y que pueda validarse y documentarse de forma sólida y repetible.
¿Cubre la formación de DQS los requisitos de residuos de EO según la norma ISO 10993-7:2026?
Sí, nuestra formación Esterilización de dispositivos médicos: Normativa y buenas prácticas Cubre los requisitos reglamentarios vigentes para los residuos de esterilización, incluido el cambio introducido por la tercera edición de la norma ISO 10993-7.
¿Con qué frecuencia es necesario revalidar un proceso de esterilización?
No existe un intervalo universal fijo: la revalidación se activa por cambios definidos (en el dispositivo, los materiales, el embalaje, la configuración de la carga, el proveedor o el lugar de esterilización o el perfil de carga biológica) en lugar de por un calendario únicamente, aunque se espera una revisión periódica (y, en el caso de la radiación, una auditoría periódica de la dosis) como parte del control rutinario.
¿Evalúa un organismo notificado la esterilización de forma específica, independientemente del resto de la documentación técnica?
La validación de la esterilización y el monitoreo rutinario se revisan como parte de la documentación técnica según el Anexo II del MDR, junto con, y no en sustitución de, el archivo general de gestión de riesgos y la validación del empaque. Los revisores buscan específicamente la trazabilidad entre el proceso validado, la documentación y cualquier cambio que se haya producido desde la validación.
Acerca de este artículo
Este artículo fue revisado y validado por Klaus Lindenberg, auditor y revisor de expedientes técnicos en DQS Medizinprodukte GmbH, con experiencia especializada en la esterilización de dispositivos médicos.