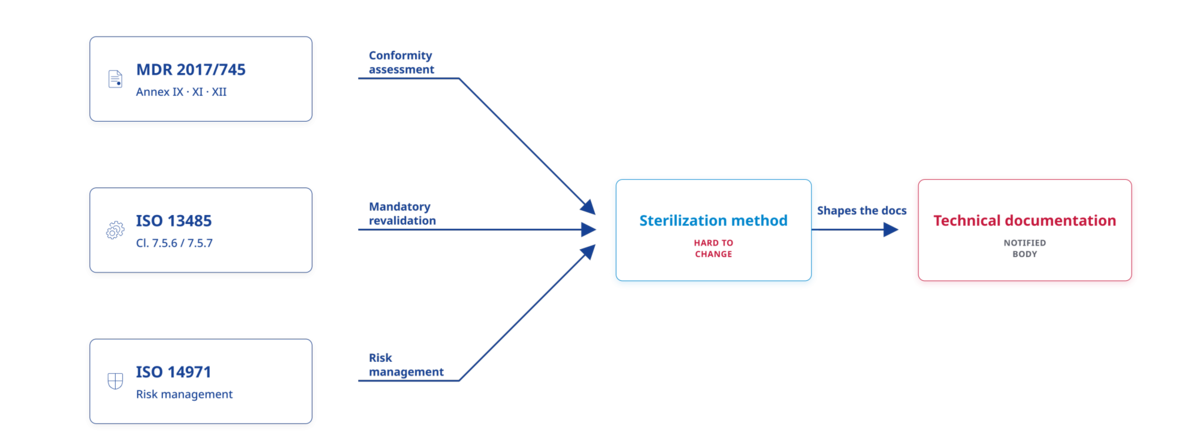
Diagrama mostrando o MDR, a ISO 13485 e a ISO 14971 convergindo para a decisão sobre o método de esterilização, que define a documentação técnica avaliada por um Organismo Notificado
Loading...
A escolha do método de esterilização de um dispositivo médico raramente é uma decisão apenas técnica: ela define o esforço de validação, o projeto da embalagem, a cadeia de suprimentos e a forma como um Organismo Notificado vai interpretar a sua documentação técnica. Uma escolha equivocada, ou mal justificada, torna-se uma das fontes mais comuns de constatações de auditoria no âmbito do Regulamento de Dispositivos Médicos EU 2017/745.
Este guia apresenta os três métodos de esterilização que abrangem a grande maioria dos dispositivos médicos no mercado (óxido de etileno, radiação e calor úmido), o que cada norma aplicável exige, como cada método é validado e como avaliar a escolha entre eles.
Por que a seleção do método de esterilização é uma decisão regulatória, e não apenas técnica
No Regulamento de Dispositivos Médicos (MDR) EU 2017/745, a validação e o controle de rotina da esterilização fazem parte da documentação técnica avaliada conforme o Anexo II e, no caso de dispositivos estéreis, estão diretamente ligados à via de avaliação da conformidade dos Anexos IX ou XI. A ISO 13485 (cláusula 7.5.6) exige que os fabricantes validem e mantenham registros dos processos, incluindo a esterilização, cujos resultados não podem ser totalmente verificados por monitoramento posterior; a cláusula 7.5.7 acrescenta requisitos específicos para a validação de processos de esterilização e de sistemas de barreira estéril, incluindo a revalidação obrigatória sempre que o processo ou o produto mudar. Já pela ISO 14971, a esterilização não é um exercício técnico isolado: ela precisa estar integrada ao arquivo de gerenciamento de risco do dispositivo, pois o método escolhido interage com a biocompatibilidade dos materiais, a integridade da embalagem e as alegações de rotulagem.
Na prática, isso significa que o método de esterilização escolhido no início do desenvolvimento (às vezes com base principalmente no custo ou na disponibilidade de um prestador de esterilização terceirizado) acaba definindo boa parte da documentação técnica que um Organismo Notificado vai examinar mais tarde. Rever essa escolha depois do congelamento do projeto custa caro; entender os requisitos desde o início, não.
Esterilização por óxido de etileno (EO): ISO 11135
A esterilização por óxido de etileno (EO) continua sendo um dos métodos mais utilizados para dispositivos médicos, especialmente para produtos que não toleram calor, umidade ou radiação: componentes eletrônicos complexos, determinados polímeros e conjuntos com múltiplos materiais.
A ISO 11135 estabelece requisitos para o desenvolvimento, a validação e o controle de rotina de um processo de esterilização por EO. Duas abordagens de validação são comumente usadas:
• Abordagem overkill: o processo é validado para proporcionar uma margem de segurança substancial além do que a carga microbiana (bioburden) real do produto exigiria, sem necessidade de caracterizar com precisão a carga microbiana de cada família de produtos.
• Abordagem combinada de carga microbiana/indicador biológico: a validação se baseia na carga microbiana real e caracterizada do produto, junto com dados de desafio com indicadores biológicos, o que permite um ciclo mais ajustado (muitas vezes mais curto), ao custo de exigir um monitoramento contínuo e mais rigoroso da carga microbiana.
Qualquer que seja a abordagem utilizada, a validação precisa demonstrar que concentração de gás, umidade, temperatura e tempo de exposição atingem de forma consistente o Nível de Garantia de Esterilidade (SAL, na sigla em inglês) exigido em toda a extensão da carga, e não apenas em uma única configuração “típica”.
A esterilização por EO traz um requisito que os outros métodos não têm: o controle de gás residual. Como o EO e seu subproduto, a etilenocloridrina (ECH), são toxicologicamente relevantes, os fabricantes precisam demonstrar que os resíduos estão dentro dos limites permitidos antes da liberação do dispositivo. Esse tema é regido pela ISO 10993-7, revisada em sua terceira edição em abril de 2026, que deslocou a norma de uma abordagem puramente baseada em valores-limite para uma avaliação baseada em exposição e risco. Abordamos essa mudança em detalhes em nosso artigo sobre ISO 10993-7:2026 e resíduos da esterilização por EO.
Esterilização por radiação: ISO 11137
A esterilização por radiação (raios gama, feixe de elétrons ou raios X) costuma ser escolhida para dispositivos que toleram radiação ionizante, mas não o calor e a umidade do vapor, ou para manufatura de alto volume, em que os ciclos mais longos do EO são inviáveis.
A ISO 11137 é publicada em três partes:
• Parte 1 (edição atual de 2025) estabelece requisitos para o desenvolvimento, a validação e o controle de rotina do processo de esterilização.
• Parte 2 apresenta métodos para estabelecer a dose de esterilização, incluindo a amplamente utilizada abordagem VDmax, que permite aos fabricantes substanciar uma dose padrão com base na categoria de carga microbiana do produto, em vez de realizar um experimento completo de definição de dose para cada produto.
• Parte 3 fornece orientações sobre os aspectos dosimétricos do desenvolvimento, da validação e do controle de rotina (calibração de dosímetros, mapeamento de dose, incerteza de medição). A auditoria de dose em si (a confirmação periódica de que a dose originalmente validada continua adequada à medida que as condições de fabricação evoluem) é um requisito de controle de rotina tratado nas Partes 1 e 2.
A auditoria de dose é um foco frequente em auditorias justamente porque depende de um conhecimento preciso e atualizado da carga microbiana do produto, que pode variar à medida que processos de fabricação, fornecedores ou matérias-primas mudam, sem que ninguém sinalize isso como uma mudança “relevante para a esterilização”.
Esterilização por calor úmido/vapor: ISO 17665
A esterilização a vapor (vapor saturado sob pressão, normalmente entre 121 °C e 134 °C) continua sendo o método preferido para instrumentos cirúrgicos reutilizáveis e para qualquer dispositivo que tolere calor e umidade. É um método comparativamente simples e rápido, que dispensa o ônus de resíduos e de substanciação de dose associado ao EO e à radiação.
A ISO 17665 (edição atual de 2024) centra a validação na qualificação física (comprovar que a carga da autoclave atinge e mantém a temperatura exigida durante todo o ciclo, em todas as posições da carga), combinada com testes de desafio com indicadores biológicos, normalmente com esporos de Geobacillus stearothermophilus. Assim como nos outros métodos, o controle de rotina importa tanto quanto a validação inicial: cada ciclo de produção precisa ter parâmetros monitorados e registrados, e não verificações pontuais periódicas.
Comparação entre os três métodos
| Óxido de etileno (ISO 11135) | Radiação (ISO 11137) | Vapor (ISO 17665) | |
|---|---|---|---|
| Mais indicado para | Dispositivos sensíveis a calor/umidade, conjuntos complexos | Produção de alto volume, materiais tolerantes à radiação | Instrumentos reutilizáveis, dispositivos tolerantes a calor/umidade |
| Tempo de ciclo | De horas a dias (incluindo aeração) | De minutos a horas | De minutos a algumas horas |
| Foco principal da validação | Distribuição de gás/umidade/temperatura, resíduos | Definição de dose (VDmax) e auditoria de dose | Qualificação física, indicadores biológicos |
| Ônus específico da norma | Testes de resíduos de EO/ECH (ISO 10993-7) | Monitoramento contínuo da carga microbiana para auditorias de dose | Comparativamente baixo, sem resíduos a gerenciar |
| Constatação de auditoria comum | Justificativa incompleta de resíduos; gatilho de revalidação ausente | Auditoria de dose que não reflete a carga microbiana atual | Posicionamento de indicadores biológicos ausente ou não representativo |
Embalagem: a parte que é fácil de tratar como detalhe secundário
Um processo de esterilização validado só protege o paciente se o dispositivo ainda estiver estéril quando chegar até ele. Isso depende do sistema de barreira estéril (a embalagem que mantém a esterilidade até o uso), regido pela ISO 11607, que abrange tanto os requisitos de desempenho de materiais e sistemas quanto a validação dos processos de formação, selagem e montagem. A mudança de método de esterilização, de prestador de esterilização ou até mesmo de fornecedor de material de embalagem pode, por si só, exigir a revisão da validação da embalagem, uma conexão muitas vezes esquecida porque, internamente, esterilização e embalagem ficam sob responsabilidade de equipes diferentes.
Medical Device Packaging for Sterilization
Para treinamento prático em validação de embalagens, confira nosso workshop!
A disponibilidade do método não é garantida: construa resiliência
A seleção do método de esterilização não é um exercício puramente técnico; é também uma decisão de cadeia de suprimentos. Nos últimos anos, a capacidade de esterilização, a regulamentação ambiental e a disponibilidade de prestadores de esterilização terceirizados mudaram de forma significativa para pelo menos um dos três métodos abordados aqui, e fabricantes que dependem de um único método, local ou prestador ficam mais expostos a interrupções do que aqueles que contam com uma alternativa validada.
Onde se aprofundar
Cada uma dessas normas é aprofundada o bastante para justificar um treinamento próprio. Nosso treinamento Sterilization of Medical Devices: Regulatory and Best Practices, conduzido por Barbara Peter, revisora de documentação técnica e auditora de SGQ da DQS Medizinprodukte GmbH, aborda os três métodos, como eles se relacionam com as expectativas de documentação do Anexo II do MDR e as constatações de auditoria que mais observamos como Organismo Notificado. As turmas acontecem on-line em 18 de janeiro, 4 de maio e 7 de outubro de 2027.
Perguntas frequentes
O que é o Nível de Garantia de Esterilidade (SAL) e por que ele é importante na escolha do método?
O SAL é a probabilidade estatística de um único microrganismo viável sobreviver em um dispositivo após a esterilização, normalmente exigido em 10⁻⁶ para a maioria dos dispositivos médicos. Os três métodos abordados aqui podem atingir esse SAL, mas as evidências de validação necessárias para demonstrá-lo variam significativamente conforme o método. Por isso, a ideia de que “o método X é mais fácil de validar” só é verdadeira em relação a um dispositivo e a um contexto de fabricação específicos.
Como saber qual método de esterilização é o mais adequado para o meu dispositivo?
A decisão depende dos materiais e da geometria do dispositivo, da configuração da embalagem, do uso previsto (uso único ou reutilizável), do volume de produção e da disponibilidade de prestadores de esterilização. Raramente existe uma única resposta “correta”: o objetivo é um método que seja tecnicamente compatível com o dispositivo e que possa ser validado e documentado de forma robusta e reprodutível.
O treinamento da DQS aborda os requisitos de resíduos de EO da ISO 10993-7:2026?
Sim, nosso treinamento Sterilization of Medical Devices: Regulatory and Best Practices aborda os requisitos regulatórios atuais para resíduos de esterilização, incluindo a mudança introduzida pela terceira edição da ISO 10993-7.
Com que frequência um processo de esterilização precisa ser revalidado?
Não existe um intervalo universal fixo: a revalidação é acionada por mudanças definidas (no dispositivo, nos materiais, na embalagem, na configuração da carga, no prestador ou local de esterilização ou no perfil de carga microbiana), e não apenas pelo calendário, embora uma revisão periódica (e, no caso da radiação, a auditoria periódica de dose) seja esperada como parte do controle de rotina.
O Organismo Notificado avalia a esterilização de forma específica, separada do restante da documentação técnica?
A validação e o monitoramento de rotina da esterilização são avaliados como parte da documentação técnica, conforme o Anexo II do MDR, juntamente com o arquivo geral de gerenciamento de risco e a validação da embalagem, e não em substituição a eles. Os avaliadores verificam especificamente a rastreabilidade entre o processo validado, a documentação e quaisquer mudanças ocorridas desde a validação.
Sobre este artigo
Este artigo foi revisado e validado por Klaus Lindenberg, auditor e revisor de documentação técnica da DQS Medizinprodukte GmbH, com especialização em esterilização de dispositivos médicos.