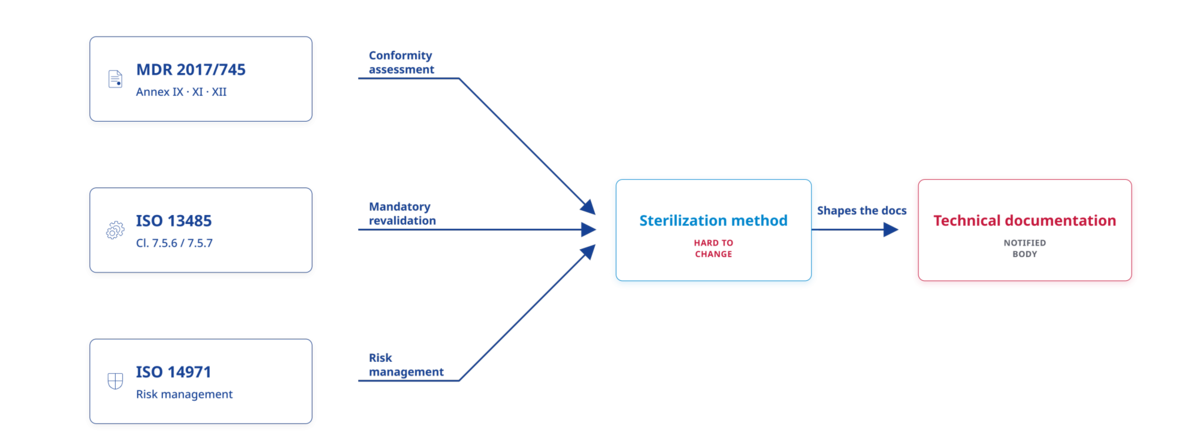
Diagramm, das die Übereinstimmung von MDR, ISO 13485 und ISO 14971 bei der Entscheidung über das Sterilisationsverfahren darstellt, welche die von einer Benannten Stelle geprüfte technische Dokumentation prägt.
Loading...
Die Wahl des Sterilisationsverfahrens für ein Medizinprodukt ist selten nur eine technische Entscheidung. Sie beeinflusst den Validierungsaufwand, die Verpackungsgestaltung, die Lieferkette und die Auslegung der technischen Dokumentation durch eine Benannte Stelle. Eine falsche oder unzureichend begründete Wahl des Sterilisationsverfahrens zählt zu den häufigsten Gründen für Beanstandungen bei Audits. Verordnung (EU) 2017/745 über Medizinprodukte Die
Dieser Leitfaden erläutert die drei Sterilisationsmethoden, die den Großteil der auf dem Markt befindlichen Medizinprodukte abdecken – Ethylenoxid, Strahlung und feuchte Hitze –, was die jeweiligen Normen vorschreiben, wie sie validiert werden und wie man die richtige Methode auswählt.
Warum die Wahl des Sterilisationsverfahrens eine regulatorische und nicht nur eine technische Entscheidung ist
Gemäß der Medizinprodukteverordnung (MDR) EU 2017/745 sind die Validierung der Sterilisation und die routinemäßige Kontrolle Bestandteil der technischen Dokumentation, die gemäß Anhang II geprüft wird, und – bei sterilen Medizinprodukten – direkt mit dem Konformitätsbewertungsverfahren nach Anhang IX oder XI verknüpft. ISO 13485 (Abschnitt 7.5.6) verpflichtet Hersteller zur Validierung und Dokumentation von Prozessen, einschließlich der Sterilisation, deren Ergebnisse nicht allein durch nachfolgende Überwachung vollständig verifiziert werden können. Abschnitt 7.5.7 enthält zusätzliche Anforderungen an die Validierung von Sterilisationsprozessen und Sterilbarrieresystemen, einschließlich der obligatorischen Revalidierung bei jeder Prozess- oder Produktänderung. Auch nach ISO 14971 ist die Sterilisation kein isolierter technischer Vorgang, sondern muss in das gesamte Risikomanagement des Medizinprodukts integriert werden, da die gewählte Methode Wechselwirkungen mit der Biokompatibilität des Materials, der Verpackungsintegrität und den Kennzeichnungsangaben aufweist.
In der Praxis bedeutet dies, dass die Sterilisationsmethode, die ein Hersteller früh in der Entwicklung wählt (manchmal hauptsächlich aus Kostengründen oder aufgrund der Verfügbarkeit von Vertragssterilisatoren), einen Großteil der technischen Dokumentation prägt, die eine Benannte Stelle später prüft. Eine nachträgliche Überarbeitung dieser Entscheidung ist kostspielig; das frühzeitige Verständnis der Anforderungen hingegen nicht.
Sterilisation mit Ethylenoxid (EO): ISO 11135
Die Sterilisation mit Ethylenoxid (EO) ist nach wie vor eine der am weitesten verbreiteten Methoden zur Sterilisation von Medizinprodukten, insbesondere von Produkten, die Hitze, Feuchtigkeit oder Strahlung nicht vertragen – komplexe elektronische Bauteile, bestimmte Polymere und Mehrkomponentenbaugruppen.
ISO 11135 legt die Anforderungen für die Entwicklung, Validierung und routinemäßige Kontrolle eines EO-Sterilisationsprozesses fest. Zwei Validierungsansätze werden üblicherweise verwendet:
• Übertreibungsansatz Das Verfahren ist so validiert, dass es eine erhebliche Sicherheitsmarge bietet, die über das hinausgeht, was die tatsächliche Bioburden des Produkts erfordern würde, ohne dass eine präzise Bioburden-Charakterisierung für jede Produktfamilie notwendig ist.
• Kombinationsansatz für Bioburden und biologische Indikatoren Die Validierung basiert auf der tatsächlichen, charakterisierten Bioburden des Produkts sowie auf Daten aus biologischen Indikatortests. Dies ermöglicht einen individuelleren (oft kürzeren) Zyklus – allerdings auf Kosten einer engmaschigeren und kontinuierlichen Überwachung der Bioburden.
Unabhängig vom gewählten Ansatz muss die Validierung nachweisen, dass Gaskonzentration, Luftfeuchtigkeit, Temperatur und Expositionszeit über den gesamten Lastbereich hinweg – und nicht nur bei einer einzigen „typischen“ Konfiguration – stets das erforderliche Sterilitätssicherungsniveau (SAL) erreichen.
Die Sterilisation mit Ethylenoxid (EO) bringt eine Anforderung mit sich, die bei anderen Verfahren nicht gilt: die Kontrolle von Restgasen. Da EO und sein Nebenprodukt Ethylenchlorhydrin (ECH) toxikologisch relevant sind, müssen Hersteller nachweisen, dass die Restgaskonzentrationen vor der Markteinführung des Produkts innerhalb der zulässigen Grenzwerte liegen. Dies ist in der Norm ISO 10993-7 geregelt, die im April 2026 in ihrer dritten Ausgabe überarbeitet wurde. Diese Norm hat ihren Ansatz von reinen Grenzwerten hin zu einer expositions- und risikobasierten Bewertung verlagert. Wir gehen in unserem Artikel ausführlich auf diese Änderung ein. ISO 10993-7:2026 und EO-Sterilisationsrückstände Die
Sterilisation durch Strahlung: ISO 11137
Die Sterilisation mit Strahlung (Gamma-, Elektronenstrahl- oder Röntgenstrahlung) wird häufig für Geräte gewählt, die ionisierende Strahlung vertragen, aber nicht die Hitze und Feuchtigkeit von Dampf, oder für die Fertigung mit hohem Durchsatz, wo die längeren Zykluszeiten der Elektrooxidation unpraktisch sind.
ISO 11137 wird in drei Teilen veröffentlicht:
• Teil 1 (Aktuelle Fassung 2025) legt Anforderungen an die Entwicklung, Validierung und routinemäßige Kontrolle des Sterilisationsprozesses fest.
• Teil 2 bietet Methoden zur Festlegung einer Sterilisationsdosis, einschließlich des weit verbreiteten VDmax-Ansatzes, der es Herstellern ermöglicht, eine Standarddosis auf der Grundlage der Bioburden-Kategorie des Produkts zu begründen, anstatt für jedes Produkt ein vollständiges Dosisfestlegungsexperiment durchzuführen.
• Teil 3 Die Richtlinie bietet Leitlinien zu den dosimetrischen Aspekten der Entwicklung, Validierung und routinemäßigen Kontrolle (Dosimeterkalibrierung, Dosiszuordnung, Messunsicherheit). Die Dosisprüfung selbst – die regelmäßige Bestätigung, dass die ursprünglich validierte Dosis auch unter sich ändernden Herstellungsbedingungen weiterhin angemessen ist – ist eine in Teil 1 und 2 behandelte Anforderung der routinemäßigen Kontrolle.
Die Überprüfung der Dosierung ist ein häufiger Schwerpunkt von Audits, gerade weil sie auf einem genauen und aktuellen Verständnis der Bioburden eines Produkts beruht, die sich verändern kann, wenn sich Herstellungsprozesse, Lieferanten oder Rohstoffe ändern, ohne dass dies jemand als eine „sterilisationsrelevante“ Änderung kennzeichnet.
Feuchte Hitze-/Dampfsterilisation: ISO 17665
Die Dampfsterilisation – mit unter Druck stehendem, gesättigtem Dampf, typischerweise zwischen 121 °C und 134 °C – ist nach wie vor die bevorzugte Methode zur Sterilisation wiederverwendbarer chirurgischer Instrumente und aller hitze- und feuchtigkeitsbeständigen Geräte. Sie ist vergleichsweise einfach und schnell und vermeidet die mit elektrolytischer Oxidation und Strahlung verbundenen Rückstände und die Belastung durch Dosisnachweise.
ISO 17665 (aktuelle Ausgabe 2024) stellt die Validierung in den Mittelpunkt der physikalischen Qualifizierung – dem Nachweis, dass die Autoklavenladung während des gesamten Zyklus in jeder Position die erforderliche Temperatur erreicht und hält – gepaart mit Belastungstests mit biologischen Indikatoren, typischerweise unter Verwendung von Geobacillus stearothermophilus Sporen. Wie bei den anderen Methoden ist die routinemäßige Kontrolle ebenso wichtig wie die anfängliche Validierung: Jeder Produktionszyklus erfordert überwachte, aufgezeichnete Parameter, nicht nur periodische Stichproben.
Vergleich der drei Methoden
| Ethylenoxid (ISO 11135) | Strahlung (ISO 11137) | Dampf (ISO 17665) | |
|---|---|---|---|
| Am besten geeignet für | Wärme-/feuchtigkeitsempfindliche Bauteile, komplexe Baugruppen | Hochdurchsatzproduktion, strahlungsresistente Materialien | Wiederverwendbare Instrumente, hitze- und feuchtigkeitsbeständige Geräte |
| Zykluszeit | Stunden bis Tage (einschließlich Belüftung) | Minuten bis Stunden | Minuten bis wenige Stunden |
| Schwerpunkt der Validierung | Gas-/Feuchtigkeits-/Temperaturverteilung, Residuen | Dosisfestlegung (VDmax) und Dosisprüfung | Körperliche Eignung, biologische Indikatoren |
| Standardspezifische Belastung | Rest-EO/ECH-Prüfung (ISO 10993-7) | Kontinuierliche Überwachung der Biobelastung für Dosisprüfungen | Vergleichsweise niedrig – keine zu verwaltenden Restbestände. |
| Häufiger Prüfungsbefund | Unvollständige Restbegründung; fehlender Revalidierungsauslöser | Dosisprüfung spiegelt die aktuelle Biobelastung nicht wider | Fehlende oder nicht repräsentative Platzierung biologischer Indikatoren |
Verpackung: der Aspekt, der leicht als Nebensache behandelt wird
Ein validierter Sterilisationsprozess schützt den Patienten nur dann, wenn das Medizinprodukt bei Ankunft beim Patienten noch steril ist. Dies hängt vom Sterilbarrieresystem ab, der Verpackung, die die Sterilität bis zur Verwendung aufrechterhält. Dieses System ist durch die ISO 11607 geregelt und umfasst sowohl die Anforderungen an Material und Systemleistung als auch die Validierung von Formgebungs-, Versiegelungs- und Montageprozessen. Der Wechsel des Sterilisationsverfahrens, des Sterilisationsdienstleisters oder sogar des Verpackungsmateriallieferanten kann jeweils unabhängig voneinander eine erneute Validierung der Verpackung erforderlich machen. Dieser Zusammenhang wird oft übersehen, da Sterilisation und Verpackung intern von unterschiedlichen Teams verantwortet werden.
Verpackung von Medizinprodukten zur Sterilisation
Für praxisorientierte Schulungen zur Verpackungsvalidierung besuchen Sie unseren Workshop!
Die Verfügbarkeit der Methoden ist nicht garantiert – bauen Sie Ausfallsicherheit ein.
Die Wahl des Sterilisationsverfahrens ist nicht nur eine technische Angelegenheit, sondern auch eine Entscheidung entlang der Lieferkette. Sterilisationskapazitäten, Umweltauflagen und die Verfügbarkeit von Lohnsterilisatoren haben sich in den letzten Jahren für mindestens eines der drei hier behandelten Verfahren deutlich verändert. Hersteller, die von einem einzigen Verfahren, Standort oder Anbieter abhängig sind, sind daher stärker von Unterbrechungen bedroht als solche mit einer validierten Alternative.
Wohin führt der Weg in die Tiefe?
Jeder dieser Standards ist so umfassend, dass er eine eigene Schulung rechtfertigt. Unsere Schulung Sterilisation von Medizinprodukten: Regulatorische Rahmenbedingungen und bewährte Verfahren Unter der Leitung von Barbara Peter, Prüferin technischer Dokumentationen und QMS-Auditorin bei DQS Medizinprodukte GmbH, werden alle drei Methoden, ihre Übereinstimmung mit den Dokumentationsanforderungen von Anhang II der MDR sowie die häufigsten Auditfeststellungen, die wir als Benannte Stelle feststellen, behandelt. Die Online-Schulung findet am 18. Januar, 4. Mai und 7. Oktober 2027 statt.
Häufig gestellte Fragen
Was ist das Sterilitätssicherungsniveau (SAL) und warum ist es für die Methodenauswahl wichtig?
Die Sterilitätsrate (SAL) gibt die statistische Wahrscheinlichkeit an, dass ein einzelner lebensfähiger Mikroorganismus nach der Sterilisation auf einem Medizinprodukt überlebt. Für die meisten Medizinprodukte wird typischerweise ein Wert von 10⁻⁶ gefordert. Alle drei hier beschriebenen Methoden können diese Sterilitätsrate erreichen, jedoch unterscheiden sich die erforderlichen Validierungsnachweise je nach Methode erheblich. Daher trifft die Aussage „Methode X ist einfacher zu validieren“ nur im Hinblick auf das jeweilige Medizinprodukt und den jeweiligen Herstellungskontext zu.
Wie finde ich heraus, welche Sterilisationsmethode für mein Gerät die richtige ist?
Die Entscheidung hängt von den verwendeten Materialien, der Geometrie, der Verpackungskonfiguration, der beabsichtigten Wiederverwendung (Einweg- vs. Mehrwegprodukt), dem Produktionsvolumen und der Verfügbarkeit von Sterilisationsdienstleistern ab. Es gibt selten eine eindeutig „richtige“ Antwort – Ziel ist eine Methode, die technisch mit dem Produkt kompatibel ist und sich zuverlässig, reproduzierbar validieren und dokumentieren lässt.
Deckt die DQS-Schulung die EO-Restanforderungen gemäß ISO 10993-7:2026 ab?
Ja, unsere Ausbildung Sterilisation von Medizinprodukten: Regulatorische Rahmenbedingungen und bewährte Verfahren behandelt die aktuellen regulatorischen Anforderungen an Sterilisationsrückstände, einschließlich der durch die dritte Ausgabe der ISO 10993-7 eingeführten Änderungen.
Wie oft muss ein Sterilisationsprozess erneut validiert werden?
Es gibt kein festes universelles Intervall – die Revalidierung wird durch definierte Änderungen (am Gerät, an den Materialien, an der Verpackung, an der Beladungskonfiguration, am Sterilisationsanbieter oder -ort oder am Bioburdenprofil) ausgelöst und nicht allein durch einen Kalender, obwohl eine regelmäßige Überprüfung (und bei Strahlung eine regelmäßige Dosisprüfung) als Teil der routinemäßigen Kontrolle erwartet wird.
Bewertet eine Benannte Stelle die Sterilisation gesondert, unabhängig von der übrigen technischen Dokumentation?
Die Validierung der Sterilisation und die routinemäßige Überwachung werden im Rahmen der technischen Dokumentation gemäß Anhang II der MDR geprüft, und zwar parallel zur Risikomanagementdokumentation und Verpackungsvalidierung, nicht anstelle dieser. Die Prüfer achten insbesondere auf die Rückverfolgbarkeit zwischen dem validierten Prozess, der Dokumentation und allen seit der Validierung vorgenommenen Änderungen.
Über diesen Artikel
Dieser Artikel wurde von Klaus Lindenberg, Auditor und Prüfer technischer Dokumentationen bei DQS Medizinprodukte GmbH, mit Spezialkenntnissen im Bereich der Sterilisation von Medizinprodukten, geprüft und validiert.