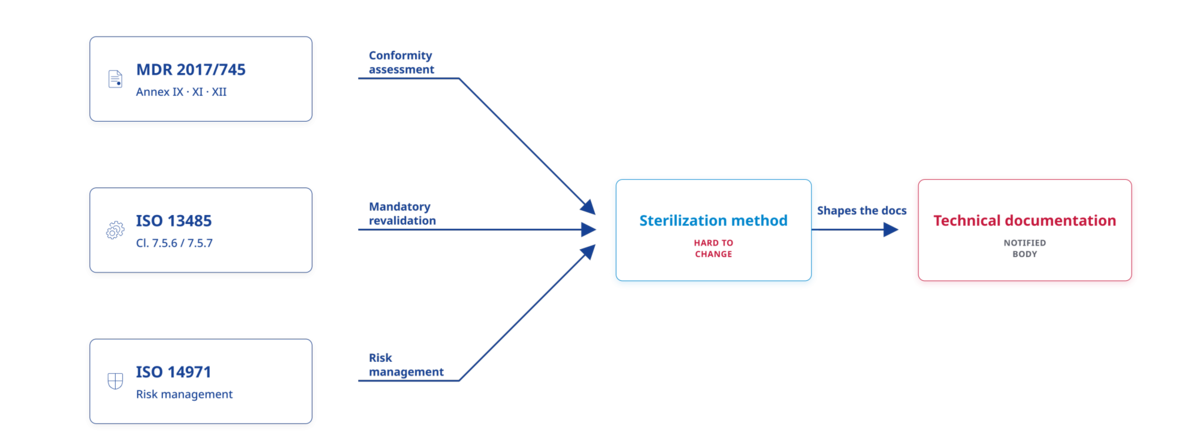
Diagramme illustrant la convergence des normes MDR, ISO 13485 et ISO 14971 concernant la décision relative à la méthode de stérilisation, qui détermine la documentation technique examinée par un organisme notifié.
Loading...
Choisir une méthode de stérilisation pour un dispositif médical est rarement une simple décision technique ; cela influence les exigences de validation, la conception de l’emballage, la chaîne d’approvisionnement et la manière dont un organisme notifié interprétera la documentation technique. Un mauvais choix ou une justification insuffisante peut constituer l’une des principales sources de non-conformité lors des audits. Règlement relatif aux dispositifs médicaux (UE) 2017/745 .
Ce guide passe en revue les trois méthodes de stérilisation qui couvrent la grande majorité des dispositifs médicaux sur le marché : l’oxyde d’éthylène, les radiations et la chaleur humide ; il explique les exigences de chaque norme en vigueur, leur validation et les critères de choix entre elles.
Pourquoi le choix de la méthode de stérilisation est une décision réglementaire et pas seulement technique
Conformément au règlement (UE) 2017/745 relatif aux dispositifs médicaux (MDR), la validation de la stérilisation et les contrôles de routine font partie de la documentation technique examinée au titre de l'annexe II et, pour les dispositifs stériles, sont directement liés à la procédure d'évaluation de la conformité prévue aux annexes IX ou XI. La norme ISO 13485 (article 7.5.6) impose aux fabricants de valider et de conserver les enregistrements des procédés, y compris la stérilisation, dont les résultats ne peuvent être pleinement vérifiés par un simple suivi ultérieur. L'article 7.5.7 ajoute des exigences spécifiques relatives à la validation des procédés de stérilisation et des systèmes de barrière stérile, notamment une revalidation obligatoire en cas de modification du procédé ou du produit. Enfin, selon la norme ISO 14971, la stérilisation ne constitue pas une opération technique isolée ; elle doit être intégrée au dossier global de management des risques du dispositif, car la méthode choisie influe sur la biocompatibilité des matériaux, l'intégrité de l'emballage et les allégations d'étiquetage.
Concrètement, cela signifie que la méthode de stérilisation choisie par un fabricant en début de développement (souvent en fonction du coût ou de la disponibilité d'un prestataire de stérilisation) influence fortement la documentation technique que l'organisme notifié examinera ultérieurement. Revenir sur ce choix après la finalisation de la conception est coûteux ; en revanche, bien comprendre les exigences dès le départ ne l'est pas.
Stérilisation à l'oxyde d'éthylène (OE) : ISO 11135
La stérilisation à l'oxyde d'éthylène (OE) reste l'une des méthodes les plus utilisées pour les dispositifs médicaux, en particulier pour les produits qui ne peuvent pas tolérer la chaleur, l'humidité ou les radiations — les composants électroniques complexes, certains polymères et les assemblages multi-matériaux.
La norme ISO 11135 définit les exigences relatives au développement, à la validation et au contrôle régulier d'un procédé de stérilisation à l'oxyde d'éthylène. Deux approches de validation sont couramment utilisées :
• Approche excessive : le procédé est validé pour offrir une marge de sécurité substantielle au-delà de ce que la charge microbienne réelle du produit exigerait, sans nécessiter une caractérisation précise de la charge microbienne pour chaque famille de produits.
• Approche combinée de la charge microbienne et des indicateurs biologiques : la validation repose sur la charge microbienne réelle et caractérisée du produit, ainsi que sur des données de contrôle des indicateurs biologiques, permettant un cycle plus adapté (souvent plus court) – au prix d'une surveillance plus stricte et continue de la charge microbienne.
Quelle que soit l'approche utilisée, la validation doit démontrer que la concentration de gaz, l'humidité, la température et le temps d'exposition atteignent systématiquement le niveau d'assurance de stérilité (NAS) requis sur toute la gamme de la charge, et non pas seulement dans une seule configuration « typique ».
La stérilisation à l'oxyde d'éthylène (OE) impose une exigence que les autres méthodes n'ont pas : le contrôle des gaz résiduels. L'OE et son sous-produit, la chlorhydrine d'éthylène (CHE), étant toxiques, les fabricants doivent démontrer que les résidus se situent dans les limites autorisées avant la mise sur le marché du dispositif. Cette exigence est régie par la norme ISO 10993-7, révisée dans sa troisième édition en avril 2026, qui a fait évoluer la norme d'une approche fondée uniquement sur les valeurs limites vers une évaluation de l'exposition et des risques. Nous abordons ce changement en détail dans notre article sur… ISO 10993-7:2026 et résidus de stérilisation à l'oxyde d'éthylène .
Stérilisation par irradiation : ISO 11137
La stérilisation par rayonnement (gamma, faisceau d'électrons ou rayons X) est souvent choisie pour les dispositifs qui peuvent tolérer les rayonnements ionisants mais pas la chaleur et l'humidité de la vapeur, ou pour la fabrication à haut débit où les temps de cycle plus longs de l'EO sont impraticables.
La norme ISO 11137 est publiée en trois parties :
• Partie 1 (édition actuelle 2025) définit les exigences relatives au développement, à la validation et au contrôle de routine du processus de stérilisation.
• Partie 2 fournit des méthodes pour établir une dose de stérilisation, y compris l'approche VDmax largement utilisée, qui permet aux fabricants de justifier une dose standard basée sur la catégorie de charge microbienne du produit plutôt que de réaliser une expérience complète de détermination de la dose pour chaque produit.
• Partie 3 Ce document fournit des recommandations sur les aspects dosimétriques du développement, de la validation et du contrôle de routine (étalonnage des dosimètres, cartographie des doses, incertitude de mesure). L'audit de dose lui-même — la vérification périodique que la dose initialement validée reste appropriée malgré l'évolution des conditions de fabrication — est une exigence de contrôle de routine traitée dans les parties 1 et 2.
L'audit des doses est un domaine d'audit fréquemment étudié, précisément parce qu'il repose sur une compréhension précise et actuelle de la charge microbienne d'un produit, qui peut évoluer au gré des changements de procédés de fabrication, de fournisseurs ou de matières premières, sans que personne ne le signale comme un changement « pertinent pour la stérilisation ».
Stérilisation à la chaleur humide / à la vapeur : ISO 17665
La stérilisation à la vapeur — vapeur saturée sous pression, généralement entre 121 °C et 134 °C — demeure la méthode privilégiée pour les instruments chirurgicaux réutilisables et tout dispositif supportant la chaleur et l'humidité. Relativement simple et rapide, elle évite les résidus et les contraintes liées à la justification de la dose associés à l'oxyde d'éthylène et aux rayonnements.
La norme ISO 17665 (édition actuelle 2024) axe la validation sur la qualification physique – prouvant que la charge de l'autoclave atteint et maintient la température requise tout au long du cycle, quelle que soit sa position – associée à des tests de validation par indicateurs biologiques, généralement réalisés à l'aide d'un système d'autoclave. Geobacillus stearothermophilus spores. Comme pour les autres méthodes, le contrôle régulier est aussi important que la validation initiale : chaque cycle de production nécessite des paramètres surveillés et enregistrés, et non des contrôles ponctuels et périodiques.
Comparaison des trois méthodes
| Oxyde d'éthylène (ISO 11135) | Rayonnement (ISO 11137) | Vapeur (ISO 17665) | |
|---|---|---|---|
| Idéal pour | Dispositifs sensibles à la chaleur et à l'humidité, assemblages complexes | Production à haut débit, matériaux résistants aux radiations | Instruments réutilisables, dispositifs résistants à la chaleur et à l'humidité |
| Temps de cycle | De quelques heures à plusieurs jours (aération comprise) | Quelques minutes à quelques heures | De quelques minutes à quelques heures |
| Points clés de validation | Distribution des gaz, de l'humidité et de la température, résidus | Détermination de la dose (VDmax) et audit de la dose | aptitude physique, indicateurs biologiques |
| charge spécifique à la norme | Tests EO/ECH résiduels (ISO 10993-7) | Surveillance continue de la charge microbienne pour les audits de dose | Relativement faible — aucun résidu à gérer |
| Constat d'audit courant | Justification résiduelle incomplète ; déclencheur de revalidation manquant | L'audit des doses ne reflète pas la charge microbienne actuelle | Placement des indicateurs biologiques manquant ou non représentatif |
L'emballage : un élément que l'on a tendance à négliger.
Un processus de stérilisation validé ne protège le patient que si le dispositif reste stérile lorsqu'il lui parvient. Cela dépend du système de barrière stérile, de l'emballage qui maintient la stérilité jusqu'à utilisation, lequel est régi par la norme ISO 11607. Cette norme couvre les exigences de performance des matériaux et du système, ainsi que la validation des procédés de formage, de scellage et d'assemblage. Tout changement de méthode de stérilisation, de prestataire de stérilisation, voire de fournisseur de matériaux d'emballage, peut nécessiter une réévaluation de la validation de l'emballage. Ce lien est souvent négligé car la stérilisation et l'emballage relèvent de services distincts en interne.
Emballages pour dispositifs médicaux destinés à la stérilisation
Pour une formation pratique en validation d'emballage, consultez notre atelier !
La disponibilité de la méthode n'est pas garantie ; prévoyez une marge de résilience.
Le choix d'une méthode de stérilisation n'est pas qu'un exercice technique ; c'est aussi une décision relative à la chaîne d'approvisionnement. La capacité de stérilisation, la réglementation environnementale et la disponibilité des entreprises de stérilisation sous contrat ont toutes connu des évolutions significatives ces dernières années pour au moins une des trois méthodes présentées ici. Les fabricants qui dépendent d'une seule méthode, d'un seul site ou d'un seul fournisseur sont donc plus exposés aux perturbations que ceux qui disposent d'une alternative validée.
Où aller plus loin
Chacune de ces normes est suffisamment approfondie pour justifier une formation spécifique. Notre formation Stérilisation des dispositifs médicaux : réglementation et bonnes pratiques Animée par Barbara Peter, responsable de la revue des dossiers techniques et auditrice du système de management de la qualité chez DQS Medizinprodukte GmbH, cette formation aborde les trois méthodes, leur correspondance avec les exigences de documentation de l'annexe II du règlement MDR, ainsi que les constats d'audit les plus fréquents rencontrés par les organismes notifiés. Les sessions se dérouleront en ligne les 18 janvier, 4 mai et 7 octobre 2027.
Foire aux questions
Qu’est-ce que le niveau d’assurance de stérilité (NAS) et pourquoi est-il important pour le choix de la méthode ?
Le niveau d'assurance de stérilisation (NAS) correspond à la probabilité statistique qu'un seul micro-organisme viable survive sur un dispositif après stérilisation. Ce NAS est généralement fixé à 10⁻⁶ pour la plupart des dispositifs médicaux. Les trois méthodes présentées ici permettent d'atteindre ce NAS, mais les preuves de validation requises diffèrent considérablement d'une méthode à l'autre. C'est pourquoi l'affirmation « la méthode X est plus facile à valider » n'est vraie que dans le contexte d'un dispositif et d'une fabrication spécifiques.
Comment savoir quelle méthode de stérilisation convient à mon appareil ?
La décision dépend des matériaux du dispositif, de sa géométrie, de la configuration de son emballage, de sa réutilisation prévue (à usage unique ou réutilisable), du volume de production et de la disponibilité du prestataire de stérilisation. Il existe rarement une seule solution « idéale » : l’objectif est de trouver une méthode techniquement compatible avec le dispositif et qui puisse être validée et documentée de manière robuste et reproductible.
La formation DQS couvre-t-elle les exigences relatives aux résidus d'oxyde d'éthylène selon la norme ISO 10993-7:2026 ?
Oui, notre formation Stérilisation des dispositifs médicaux : réglementation et bonnes pratiques couvre les exigences réglementaires actuelles relatives aux résidus de stérilisation, y compris le changement introduit par la troisième édition de la norme ISO 10993-7.
À quelle fréquence un processus de stérilisation doit-il être revalidé ?
Il n'existe pas d'intervalle universel fixe — la revalidation est déclenchée par des changements définis (concernant le dispositif, les matériaux, l'emballage, la configuration de la charge, le fournisseur ou le site de stérilisation, ou le profil de biocharge) plutôt que par un calendrier seul, bien qu'un examen périodique (et, pour les rayonnements, un audit périodique de la dose) soit attendu dans le cadre du contrôle de routine.
Un organisme notifié évalue-t-il la stérilisation spécifiquement, indépendamment du reste de la documentation technique ?
La validation de la stérilisation et le contrôle de routine sont examinés dans le cadre de la documentation technique conformément à l'annexe II du règlement MDR, en complément, et non en remplacement, du dossier global de management des risques et de la validation de l'emballage. Les examinateurs vérifient en particulier la traçabilité entre le processus validé, la documentation et toute modification intervenue depuis la validation.
À propos de cet article
Cet article a été examiné et validé par Klaus Lindenberg, auditeur et examinateur de dossiers techniques chez DQS Medizinprodukte GmbH, spécialiste de la stérilisation des dispositifs médicaux.