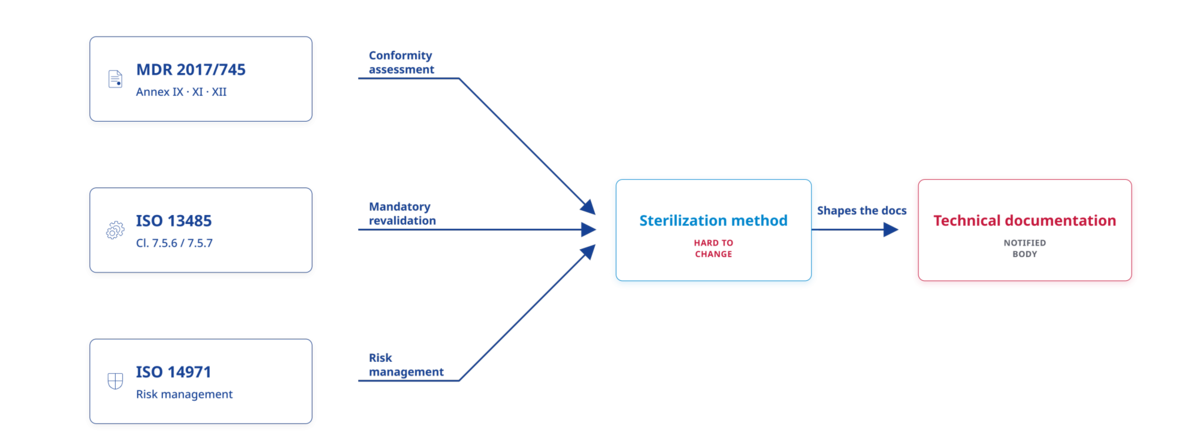
Dijagram koji prikazuje kako se MDR, ISO 13485 i ISO 14971 susreću u procesu donošenja odluke o metodi sterilizacije, što oblikuje tehničku dokumentaciju koju pregleda notificirano tijelo.
Loading...
Odabir metode sterilizacije za medicinsko sredstvo rijetko je samo tehnička odluka; ona određuje obim procesa validacije, dizajn ambalaže, lanac snabdijevanja, kao i način na koji će notificirano tijelo tumačiti vašu tehničku dokumentaciju. Pogrešan odabir ili loše obrazloženje mogu dovesti do toga da upravo to postane jedan od najčešćih uzroka nalaza tokom audita u skladu sa Uredbom o medicinskim sredstvima (EU) 2017/745.
Ovaj vodič obrađuje tri metode sterilizacije koje pokrivaju veliku većinu medicinskih sredstava na tržištu – etilen-oksid, zračenje i vlažnu toplotu – te pojašnjava zahtjeve relevantnih standarda, postupke validacije i faktore koje treba uzeti u obzir pri odabiru između ovih metoda.
Zašto je izbor metode sterilizacije regulatorna odluka, a ne samo tehnička
Prema Uredbi o medicinskim sredstvima (MDR) EU 2017/745, validacija sterilizacije i rutinska kontrola čine dio tehničke dokumentacije koja se pregleda u skladu sa Aneksom II, te su – u slučaju sterilnih sredstava – direktno povezane sa postupkom ocjenjivanja usklađenosti prema Aneksu IX ili XI. Standard ISO 13485 (tačka 7.5.6) zahtijeva od proizvođača da validiraju i vode evidenciju o procesima, uključujući sterilizaciju, čiji se rezultati ne mogu u potpunosti potvrditi samo naknadnim praćenjem; tačka 7.5.7 uvodi dodatne zahtjeve za validaciju procesa sterilizacije i sistema sterilne barijere, uključujući obaveznu revalidaciju kad god dođe do promjene procesa ili proizvoda. Također, prema standardu ISO 14971, sterilizacija nije izolovan tehnički postupak, već se mora integrisati u cjelokupnu dokumentaciju o upravljanju rizikom za medicinsko sredstvo, budući da odabrana metoda utiče na biokompatibilnost materijala, integritet pakovanja i navode na oznakama proizvoda.
U praksi to znači da metoda sterilizacije koju proizvođač odabere u ranoj fazi razvoja (ponekad prvenstveno na osnovu troškova ili dostupnosti ugovornog pružaoca usluga sterilizacije) na kraju oblikuje značajan dio tehničke dokumentacije koju će kasnije detaljno pregledati notificirano tijelo. Naknadna izmjena tog izbora nakon faze zamrzavanja dizajna iziskuje visoke troškove, dok blagovremeno razumijevanje zahtjeva to ne podrazumijeva.
Sterilizacija etilen-oksidom (EO): ISO 11135
Sterilizacija etilen-oksidom (EO) i dalje je jedna od najčešće korištenih metoda za medicinska sredstva, posebno za proizvode koji ne podnose toplotu, vlagu ili zračenje – kao što su složene elektronske komponente, određeni polimeri i sklopovi od više različitih materijala.
Standard ISO 11135 utvrđuje zahtjeve za razvoj, validaciju i rutinsku kontrolu procesa sterilizacije etilen-oksidom. Obično se primjenjuju dvije filozofije validacije:
• Pristup koji prevazilazi potrebne mjere: proces je validiran kako bi se obezbijedila značajna sigurnosna margina iznad onoga što bi zahtijevalo stvarno biološko opterećenje proizvoda, bez potrebe za preciznom karakterizacijom biološkog opterećenja za svaku porodicu proizvoda.
• Pristup kombinacije biološkog opterećenja i biološkog indikatora: validacija se zasniva na stvarnom, okarakterisanom biološkom opterećenju proizvoda i podacima o otpornosti bioloških indikatora, što omogućava prilagođeniji (često kraći) ciklus — uz cijenu potrebe za strožim i kontinuiranim praćenjem biološkog opterećenja..
Bez obzira na to koji se pristup koristi, validacija mora pokazati da koncentracija plina, vlažnost, temperatura i vrijeme izloženosti dosljedno osiguravaju postizanje zahtijevanog nivoa sigurnosti sterilnosti (SAL) za cijeli raspon opterećenja – a ne samo za jednu „tipičnu” konfiguraciju.
Sterilizacija etilen-oksidom (EO) podrazumijeva zahtjev koji druge metode nemaju: kontrolu zaostalih količina plina. Budući da su EO i njegov nusproizvod etilen-hlorohidrin (ECH) toksikološki značajni, proizvođači moraju dokazati da se nivoi zaostataka kreću unutar dozvoljenih granica prije nego što se medicinsko sredstvo pusti u promet. Ovo pitanje uređuje standard ISO 10993-7 (čije je treće izdanje objavljeno u aprilu 2026. godine), a kojim je pristup zasnovan isključivo na graničnim vrijednostima zamijenjen procjenom zasnovanom na izloženosti i riziku. Ovu promjenu detaljno obrađujemo u našem članku o ISO 10993-7:2026 i EO sterilizacijskim ostacima.
Sterilizacija zračenjem: ISO 11137
Sterilizacija zračenjem (gama zračenje, snop elektrona ili rendgensko zračenje) često se bira za uređaje koji mogu podnijeti jonizujuće zračenje, ali ne i toplotu i vlažnost vodene pare, ili za proizvodnju velikog obima gdje su duži ciklusi sterilizacije etilen-oksidom (EO) nepraktični.
Standard ISO 11137 objavljen je u tri dijela:
• Dio 1 (trenutno izdanje 2025) utvrđuje zahtjeve za razvoj, validaciju i rutinsku kontrolu procesa sterilizacije.
• Dio 2 pruža metode za utvrđivanje doze sterilizacije, uključujući široko primjenjivani VDmax pristup, koji proizvođačima omogućava da opravdaju standardnu dozu na osnovu kategorije biološkog opterećenja proizvoda, umjesto provođenja potpunog eksperimenta za određivanje doze za svaki pojedinačni proizvod.
• Dio 3 pruža smjernice o dozimetrijskim aspektima razvoja, validacije i rutinske kontrole (kalibracija dozimetra, mapiranje doze, mjerna nesigurnost). Sama provjera doze — periodična potvrda da prvobitno validirana doza ostaje odgovarajuća kako se mijenjaju uslovi proizvodnje — predstavlja zahtjev rutinske kontrole obrađen u dijelovima 1 i 2.
Revizija doza često je predmet audita upravo zato što zavisi od tačnog i ažurnog razumijevanja biološkog opterećenja proizvoda – parametra koji može varirati uslijed promjena u proizvodnim procesima, kod dobavljača ili u sirovinama, a da pritom niko ne prepozna takvu promjenu kao onu koja je „relevantna za sterilizaciju”.
Sterilizacija vlažnom toplotom / parom: ISO 17665
Sterilizacija parom — zasićena para pod pritiskom, obično između 121°C i 134°C — ostaje preferirana metoda za višekratnu upotrebu hirurških instrumenata i bilo kojeg uređaja koji toleriše toplotu i vlagu. Relativno je jednostavna i brza, te izbjegava opterećenje rezidualnim ispitivanjem i utvrđivanjem doze koje dolazi s EO i zračenjem.
ISO 17665 (trenutno izdanje 2024) stavlja validaciju u središte fizičke kvalifikacije - dokazivanje da punjenje autoklava dostiže i održava potrebnu temperaturu tokom cijelog ciklusa, u svakom položaju opterećenja - upareno s testiranjem bioloških indikatora, obično korištenjem spora Geobacillus stearothermophilus. Kao i kod drugih metoda, rutinska kontrola je jednako važna kao i početna validacija: svaki proizvodni ciklus zahtijeva praćene, zabilježene parametre, a ne periodične provjere na licu mjesta.
Poređenje tri metode
| Etilen-oksid (ISO 11135) | Radijacija (ISO 11137) | Para (ISO 17665) | |
|---|---|---|---|
| Najprikladnije za | Uređaji osjetljivi na toplotu/vlagu, složeni sklopovi | Proizvodnja velikog kapaciteta, materijali otporni na zračenje | Instrumenti za višekratnu upotrebu, uređaji otporni na toplotu i vlagu |
| Vrijeme ciklusa | Od nekoliko sati do nekoliko dana (uključujući aeraciju) | Od minuta do sati | Od nekoliko minuta do nekoliko sati |
| Ključni fokus validacije | Raspodjela gasa/vlažnosti/ temperature, reziduali | Određivanje doze (VDmax) i provjera doze | Fizička kvalifikovanost, biološki pokazatelji |
| Opterećenje specifično za standard | Preostalo EO/ECH testiranje (ISO 10993-7) | Kontinuirano praćenje biološkog opterećenja radi provjere doza | Relativno nisko — nema zaostalih materija kojima treba upravljati |
| Uobičajeni nalaz audita | Nepotpuno preostalo obrazloženje; nedostaje okidač za ponovnu validaciju | Audit doze ne odražava trenutno mikrobiološko opterećenje. | Nedostajuće ili nereprezentativno postavljanje bioloških indikatora |
Ambalaža: element koji se lako zanemaruje ili ostavlja za kraj
Validirani proces sterilizacije štiti pacijenta samo ako je uređaj i dalje sterilan kada dođe do njega. To zavisi od sistema sterilne barijere, ambalaže koja održava sterilnost do upotrebe, što je regulisano standardom ISO 11607, koji obuhvata i zahtjeve za performanse materijala i sistema, te validaciju procesa oblikovanja, zatvaranja i sastavljanja. Promjena metode sterilizacije, dobavljača sterilizacije ili čak dobavljača materijala za pakovanje može nezavisno izazvati potrebu za ponovnom provjerom validacije ambalaže, što je veza koja se često previđa jer sterilizaciju i pakovanje interno obavljaju različiti timovi.
Ambalaža za sterilizaciju medicinskih sredstava
Za praktičnu obuku o validaciji ambalaže, pogledajte našu radionicu!
Dostupnost metoda nije zagarantovana – osigurajte otpornost sistema
Odabir metode sterilizacije nije samo tehničko pitanje; to je ujedno i odluka koja se tiče lanca snabdijevanja. Kapaciteti za sterilizaciju, okolinski propisi i dostupnost ugovornih pružalaca usluga sterilizacije značajno su se promijenili posljednjih godina za barem jednu od tri ovdje obrađene metode, a proizvođači koji zavise od samo jedne metode, lokacije ili dobavljača izloženiji su riziku od poremećaja u odnosu na one koji raspolažu validiranom alternativom.
Gdje dublje istražiti
Svaki od ovih standarda je dovoljno opsežan da opravdava posebnu obuku. Naša obuka „Sterilizacija medicinskih sredstava: Regulatorni zahtjevi i najbolje prakse”, koju vodi Barbara Peter – stručnjakinja za pregled tehničke dokumentacije i auditor sistema upravljanja kvalitetom (QMS) u kompaniji DQS Medizinprodukte GmbH – obuhvata sve tri metode, način njihovog usklađivanja sa zahtjevima za dokumentaciju iz Aneksa II Uredbe MDR, kao i nalaze audita s kojima se najčešće susrećemo kao notificirano tijelo. Obuke će se održati online 18. januara, 4. maja i 7. oktobra 2027. godine.
Često postavljena pitanja
Šta je nivo osiguranja sterilnosti (SAL) i zašto je važan za odabir metode?
SAL predstavlja statističku vjerovatnoću da će jedan održiv mikroorganizam preživjeti na uređaju nakon sterilizacije, pri čemu se za većinu medicinskih uređaja obično zahtijeva vrijednost od 10⁻⁶. Sve tri ovdje opisane metode mogu postići ovaj SAL, ali se dokazi o validaciji potrebni za njegovu potvrdu značajno razlikuju zavisno od metode; stoga tvrdnja da je „metodu X lakše validirati” važi samo u odnosu na konkretan uređaj i kontekst proizvodnje.
Kako da znam koja je metoda sterilizacije odgovarajuća za moj uređaj?
Odluka zavisi od materijala uređaja, geometrije, konfiguracije pakovanja, namjene (jednokratna upotreba naspram višekratne), obima proizvodnje i dostupnosti pružalaca usluga sterilizacije. Rijetko postoji jedan jedini „ispravan” odgovor – cilj je pronaći metodu koja je tehnički kompatibilna s uređajem i koja se može pouzdano i ponovljivo validirati i dokumentovati.
Da li DQS-ova obuka obuhvata zahtjeve koji se odnose na reziduale EO-a prema standardu ISO 10993-7:2026?
Da, naša obuka „Sterilizacija medicinskih sredstava: Regulatorni zahtjevi i najbolje prakse” obuhvata aktuelne regulatorne zahtjeve koji se odnose na ostatke sredstava za sterilizaciju, uključujući promjene uvedene trećim izdanjem standarda ISO 10993-7.
Koliko često je potrebno ponovo validirati proces sterilizacije?
Ne postoji fiksni univerzalni interval – revalidacija se pokreće uslijed određenih promjena (uređaja, materijala, pakovanja, konfiguracije punjenja, pružaoca usluge ili lokacije sterilizacije, odnosno profila biološkog opterećenja), a ne isključivo na osnovu vremenskog rasporeda, mada se periodična revizija (kao i periodična provjera doze kod sterilizacije zračenjem) očekuje kao dio rutinske kontrole.
Da li notificirano tijelo vrši procjenu sterilizacije posebno, odvojeno od ostatka tehničke dokumentacije?
Validacija sterilizacije i rutinski nadzor razmatraju se kao dio tehničke dokumentacije prema Aneksu II Uredbe MDR, uz cjelokupnu dokumentaciju o upravljanju rizikom i validaciju pakovanja, a ne umjesto njih. Procjenjivači posebno provjeravaju sljedivost između validiranog procesa, dokumentacije i svih promjena nastalih nakon validacije.
O ovom članku
Ovaj članak je pregledao i potvrdio Klaus Lindenberg, auditor i recenzent tehničke dokumentacije u kompaniji DQS Medizinprodukte GmbH, stručnjak za sterilizaciju medicinskih sredstava.