從指定機構(Notified Body)的視角出發:製造商必須掌握的醫療軟件分類、臨床證據與合規評估要點

這個問題聽起來簡單,但從法規監管的角度來看至關重要:我的軟件究竟算不算醫療器械?如果是的話,又該如何進行分類與認證?在歐盟《醫療器械法規》(MDR)下,這完全取決於軟件的「預期用途」(intended purpose)。軟件既可以作為獨立的醫療器械存在,亦可以控制或影響另一醫療器械的使用。而這正是法規框架中關於分類、臨床證據與合規評估(Conformity Assessment)的起點。

在此先釐清一個術語小註記:這種技術廣泛被稱為「醫療器械軟件」(Software as a Medical Device, 簡稱 SaMD)——但這個術語其實源自美國食品藥品監督管理局(FDA)及國際醫療器械監管機構論壇(IMDRF)的指引,而非歐盟框架。歐盟 MDR 及其 MDCG(醫療器械協調小組)指引則統一使用「醫療器械軟件」(Medical Device Software, 簡稱 MDSW),涵蓋了獨立軟件以及嵌入另一器械內的軟件。在實際應用中,這兩個術語大致描述相同的範疇,因此本文將同時使用 SaMD 與 MDSW,方便不同背景的讀者掌握。

軟件的獨特之處與法規考量

軟件與傳統醫療器械在一個關鍵層面上截然不同:它的更迭速度極快。版本更新、修補程式(Patch)、雲端環境、介面整合、人工智能(AI)功能以及網絡安全風險,全都是其生命周期中不可或缺的部分。歐盟《醫療器械法規》(MDR)充份考慮了這項特點。針對軟件,附錄一(Annex I)明確要求,其開發生命周期、風險管理、驗證與確認(Verification and Validation)必須緊貼業界最新技術水平(State-of-the-art),同時對硬件、資訊網絡及防範未授權存取(Unauthorized Access)訂立最低安全要求。因此,網絡安全絕非次要的 IT 議題,而是產品整體安全性與效能表現的核心一環。

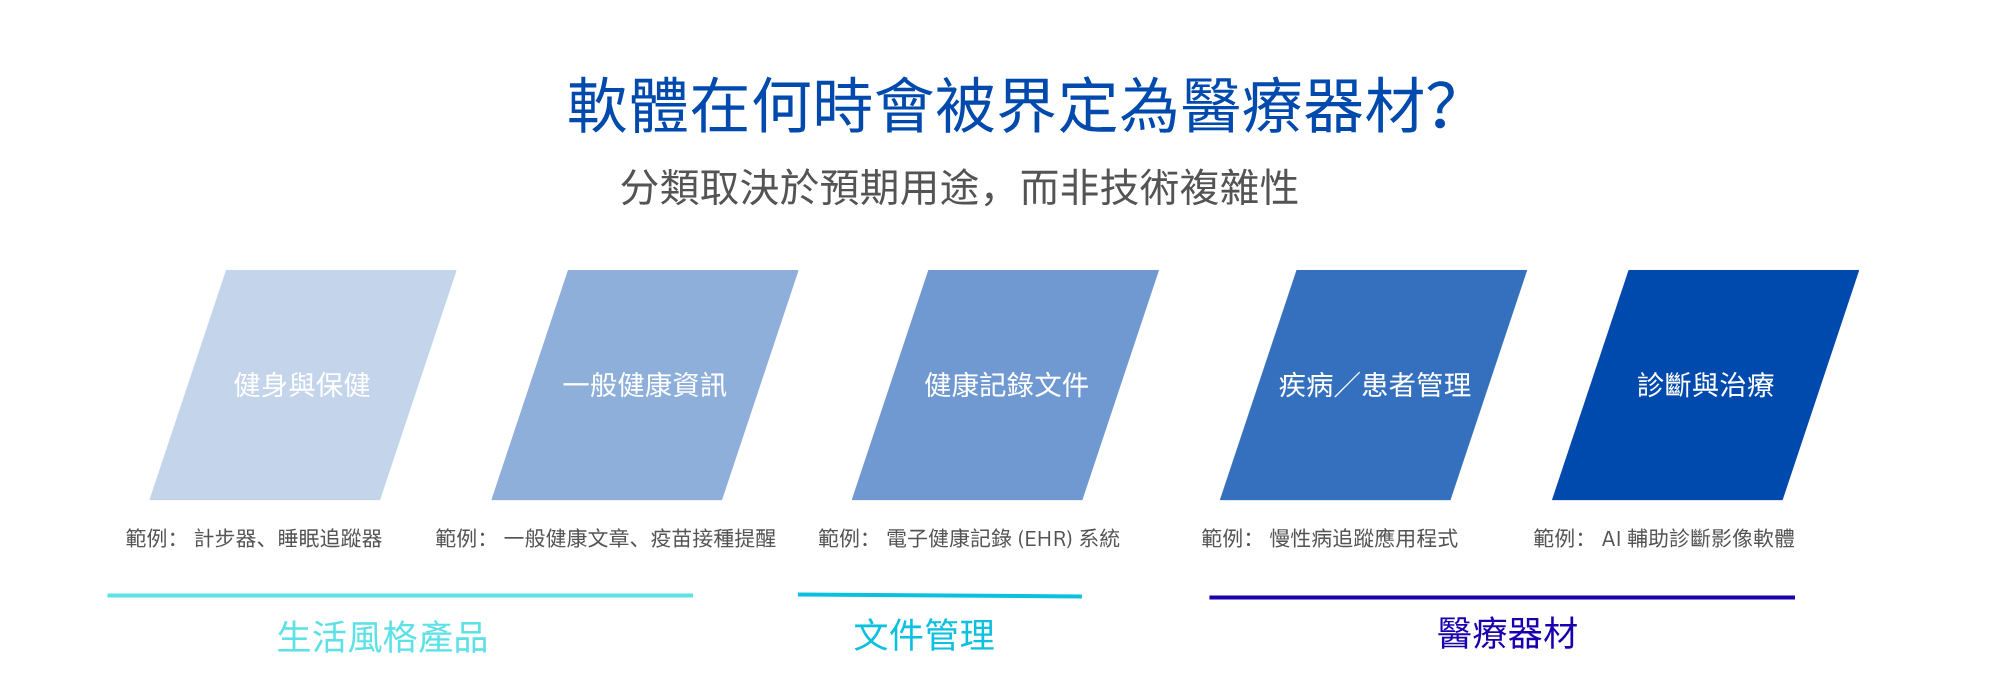
特別對於軟件而言,關鍵不在於程式碼本身,而是其醫療目的。一款健康管理應用程式(Wellness App)不會單單因為技術複雜,就被界定為醫療軟件;相反,一個看似簡單的應用程式,若其產生的資訊被用於診斷或治療決策,亦極可能落入 MDR 的管轄範圍。現時有關軟件資格認定與分類的 MDCG(醫療器械協調小組)指引,正是對這兩者的界線作出清晰的釐清。

軟體在何時會被界定為醫療器材?.png

展示歐盟醫療器材法規(EU MDR)下軟體分類光譜的圖表,從生活風格應用程式到醫療器材:包含健身追蹤、一般健康資訊、健康記錄文件、病人管理,以及診斷或治療軟體。


MDR 的法規要求——在哪裡可以找到?

任何希望在歐盟醫療器材法規(EU MDR)下將軟件推出市場的企業,都必須仔細研讀法規中的相關章節。其中最重要的章節包括:

附錄一(Annex I):載列了一般安全及效能要求。對軟件而言,有關開發過程、風險管理、資訊安全、驗證(Validation)及 IT 環境的要求尤其關鍵。

附錄二與附錄三(Annex II & III):規範了技術文件以及上市後監管(Post-Market Surveillance)的要求。就軟件而言,這亦涵蓋作為產品文件一部分的軟件確認(Verification)及驗證證明。

附錄八(Annex VIII),特別是第 11 規則(Rule 11):這是醫療軟件分類的核心。2019 年 11 月發布並於 2025 年修訂的 MDCG 指南,闡述了第 11 規則的三大基本原則:為診斷或治療決定提供資訊的軟件;監測生理過程的軟件;以及「所有其他軟件」。根據其臨床相關性,其風險分類可由 I 類(Class I)跨越至 III 類(Class III)。

第 52 條(Article 52)及附錄九至十一(Annexes IX - XI):描述了符合性評估(Conformity Assessment)。對於 I 類醫療器材,符合性聲明通常由製造商自行發出;至於 IIa 類及更高類別,則必須有公告機構(Notified Body)的參與。

附錄十四(Annex XIV):這是臨床評估與上市後臨床追蹤(PMCF)的核心參考依據。特別是在軟件領域,這往往是企業系統化建立得太遲的環節。


下一步發展:歐盟委員會對第 11 規則的修訂建議(草案,2025 年 12 月)

歐盟委員會於 2025 年 12 月 16 日發布了一項旨在修訂第 11 規則的 MDR 修訂草案。早期跡象表明,該提案擬將醫療器材軟件預設為 I 類,除非符合特定的高風險標準——這是對多年來批評聲音的回應;現行的第 11 規則不論實際風險高低,幾乎將所有軟件都推向 IIa 類或更高類別。

重要提示:這只是一份修訂草案而非正式通過的法律,且如同以往的 MDR 修訂討論一樣,在最終定案前(若然落實),條文內容很可能會有所更改。製造商在現階段應繼續根據現行的第 11 規則及 MDCG 2019-11 Rev. 1 指南進行分類,同時密切關注此提案的動向。DQS MED 將隨著歐盟立法程序的推進,持續更新本文內容。


醫療軟件最重要的標準

MDR 訂立了法規要求。然而,在實際執行層面上,部分標準因界定了「最新技術水平(State of the art)」而顯得格外重要:

IEC 62304:這是醫療軟件生命週期的核心標準。當軟件本身為醫療器材,或屬於醫療器材不可或缺的一部分時,該標準規範了軟件的開發與維護過程。

ISO 14971:這是醫療器材風險管理的參考標準,明確將「醫療器材軟件(SaMD)」納入其中。

ISO 13485:橫跨整個產品生命週期的醫療器材質量管理核心標準。對於致力於建立穩健且符合 MDR 要求之組織的製造商而言,此標準構成了實際營運的基石。

IEC 62366-1:涵蓋可用性工程(Usability Engineering)。這對軟件而言尤為重要,因為操作不當、具誤導性的用戶指引或不明晰的警報,可能會直接引致安全後果。

IEC 82304-1:對通用 IT 平台上的健康軟件(即不具備專屬硬件的產品)特別適用。該標準針對產品層面的安全(Safety and Security)作出規範,因此對許多獨立軟件產品或醫療器材軟件(SaMD)而言極具重要性。值得特別留意的是,IEC 82304-1 為 SaMD 的驗證訂立了具體要求,同時亦獲 MDR 下harmonized(協調)的 IEC 62304 所引用。
想深入掌握 IEC 62304 與 IEC 82304-1?

立即參加 DQS Academy 實戰培訓課程:「醫療器材軟件的 IEC 62304 / 82304 標準合規實務」。

本課程由 Dr. Andrei Ninu 親自授課,內容涵蓋軟件分類、生命週期文件編製、人工智能(AI)應用軟件,以及公告機構(Notified Body)最常見的審核發現(Findings)。

下次網上課程舉行日期:

2027 年 2 月 5 日

2027 年 10 月 15 日

立即預留席位

分類:至關重要的第一步

最常見且最重要的首要問題是:我的軟件屬於哪一個風險類別?許多項目往往正是在這裡失敗——並非因為技術本身,而是由於預期用途(Intended Purpose)不明確。根據 MDCG 2019-11 Rev.1 的規定,第 11 規則(Rule 11)的應用基本上取決於軟件是用於提供診斷或治療決定的資訊、監測生理過程,抑或是落入剩餘類別(Residual category)。指南中的範例顯示,支援診斷或治療的軟件很容易被歸類為 IIa 類、IIb 類或 III 類,而「所有其他軟件」則屬於 I 類。

從公告機構(Notified Body)的角度來看,這點非常明確:分類絕對不是在最後階段才進行的行政程序,而是整個市場准入策略的基石。它會直接影響臨床證據的範圍、技術文件的深度、上市後監管(PMS)及上市後臨床追蹤(PMCF)的要求,當然,也決定了是否必須以及在多大程度上必須有公告機構的參與。

第 11 規則類別典型風險類別說明範例
提供用於診斷或治療決定的資訊IIa 類、IIb 類或 III 類——取決於決定的嚴重性或可逆性計算治療劑量,或在醫學影像中標記疑似癌症病變的軟件
監測生理過程IIa 類——若參數的小幅變動可能構成即時危險,則為 IIb 類持續監測心率或血糖並為臨床決定提供數據的軟件
「所有其他軟件」I 類不具備診斷/治療聲明的一般醫院行政、排班或健康追蹤(Wellness-tracking)軟件


臨床數據:沒有臨床證據,一切免談

對於醫療軟件而言,臨床證據絕非「可有可無(Nice-to-have)」的附加項目。MDCG 2020-1 明確指出,具備自身預期用途並聲稱具有臨床效益的醫療軟件,必須將臨床證據作為其符合性評估(Conformity Assessment)的一部分。其目標是證明該軟件具安全性、能達到預期效能,並能帶來所聲稱的臨床效益。

在實際操作中,這對軟件意味著:僅僅證明演算法在技術上可行是絕對不夠的。企業必須同時評估軟件在臨床情境中是否能提供正確資訊、這些資訊如何被使用,以及它是否真的能帶來可證實的效益。臨床評估絕非一次性的文件,而是一個持續進行的過程。


上市後臨床追蹤(PMCF)

在軟件領域,PMCF 往往被嚴重低估。MDR 將 PMCF 定義為一項持續更新臨床評估的過程,且必須鞏固於製造商的 PMS 計劃之中。這正是 MDCG PMCF 範本(Template)明確描述的內容。

對於軟件而言,PMCF 尤其重要,因為其使用情境、作業系統、介面、網絡安全威脅以及臨床使用模式均在不斷轉變。因此,製造商不僅需要一套完善的市場准入策略,更需要一個強健的系統,以便在產品推出市場後持續收集與評估現實世界中的效能與安全數據,並將其回饋至產品改良中。


從公告機構的角度來看,認證流程是如何運作的?

通往認證之路可歸納為六個關鍵步驟:

第一步:必須精確定義預期用途(Intended use)。這是唯一能夠明確判斷該軟件是否受 MDR 規範的方法。

第二步:必須對軟件進行正確分類——通常根據附錄八(Annex VIII)及第 11 規則(Rule 11)。

第三步:企業需要具備適當的質量管理系統,以及可驗證且符合最新技術水平(State-of-the-art)的開發過程,通常根據 ISO 13485、IEC 62304、ISO 14971 以及其他視產品而定的標準執行。

第四步:技術文件必須完整、結構化且具可追溯性——其中包括軟件確認(Verification)與驗證(Validation)。

第五步:臨床評估、PMS 和 PMCF 必須針對該產品進行適當的結構化設計。

第六步:若分類要求公告機構參與,則需按照 MDR 規定的程序進行正式的符合性評估。

歐盟 MDR 醫療器材軟件(MDSW)常見問題集

我的健康應用程式會自動被歸類為 MDR 下的醫療器材嗎?

不會。分類取決於預期用途(Intended purpose),而非技術複雜度。健身或生活風格應用程式不會自動受其涵蓋——但旨在提供診斷、治療或監測生理過程資訊的軟件則通常屬於此範疇。


什麼是 MDR 第 11 規則(Rule 11)?

MDR 附錄八(Annex VIII)中的第 11 規則,是醫療器材軟件的分類規則。它根據軟件是用於提供診斷或治療決定、監測生理過程,抑或落入「所有其他軟件」的剩餘類別,將軟件劃分為 I 類、IIa 類、IIb 類或 III 類。


醫療器材軟件(SaMD)需要公告機構(Notified Body)參與嗎?

在大多數情況下,是需要的。第 11 規則意味著絕大多數合資格的軟件都會落入至少 IIa 類,這需要在符合性評估中引入公告機構的參與。只有 I 類的「所有其他軟件」方可由製造商自行發表符合性聲明(Self-declaration)。


SaMD 與 MDSW 有什麼區別?

兩者描述的範疇大致相同。「SaMD」是美國食品藥物管理局(FDA)/國際醫療器材法規論壇(IMDRF)的術語;而歐盟 MDR 及 MDCG 指南則統一使用「醫療器材軟件(Medical Device Software, MDSW)」。


第 11 規則即將迎來修訂嗎?

歐盟委員會於 2025 年 12 月 16 日發布了一項修訂草案,擬將 I 類訂為預設分類,除非符合特定的高風險標準。此草案目前尚未正式成為法律。


結語

任何希望成功將軟件作為醫療器材推出市場的企業,單靠優秀的開發人員和出色的構想是遠遠不足的。最核心的關鍵在於:清晰的預期用途、正確的分類、穩健的開發與風險管理流程、臨床證據,以及能夠支援 PMCF 的上市後系統。這正是「數碼健康產品」與「具備醫療可行性軟件」之間的根本分別。製造商愈早確立清晰的法規策略,整個認證過程就會愈高效。

Dr. Andrei Ninu 專門負責 DQS MED 的主動式醫療器材、軟件安全及醫療保健中的人工智能(AI)領域,並擔任軟件營運小組(Software Operations Group)負責人。

(本文於 2026 年 9 月經 DQS MED 軟件與醫療保健 AI 公告機構專家兼軟件營運小組負責人 Dr. Andrei Ninu 審閱)

您正在開發醫療軟件,或正計劃為您的應用程式取得 MDR 認證?

立即就分類、臨床證據及法規要求,諮詢 DQS MED 的專家團隊——助您以更高效的途徑順利完成符合性評估。

聯絡我們
作者

DQS Global

Loading...

您可能也會喜歡這些文章

探索更多深入探討相關主題和想法的文章。
博客
Loading...

ISO 10993-7:2026:新修訂版對環氧乙烷滅菌殘留物的影響

博客
Loading...

如何將醫療器材投放到歐盟市場?

博客
Loading...

歐盟更新洗滌劑法規 (EU) 2026/405:合規性與時間表