Wenn Ihr Unternehmen bereits Medizinprodukte in Europa oder den USA vertreibt, dürften Ihnen die kanadischen regulatorischen Anforderungen bekannt vorkommen. Es gibt jedoch einen wesentlichen Unterschied: Für die meisten zugelassenen Medizinprodukte reicht eine ISO-13485-Zertifizierung allein nicht aus.
Loading...
Wie man Medizinprodukte in Kanada verkauft: Ein Leitfaden zu den Anforderungen von Health Canada und MDSAP
Loading...
Loading...
Wie erhalte ich Zugang zum kanadischen Markt für Medizinprodukte?
Kanada ist einer der etabliertesten Gesundheitsmärkte der Welt und damit ein attraktives Ziel für Hersteller von Medizinprodukten, die internationales Wachstum anstreben.
Der Markteintritt in Kanada erfordert jedoch mehr als die Implementierung eines Qualitätsmanagementsystems. Hersteller müssen die regulatorischen Rahmenbedingungen von Health Canada verstehen, ihre Produkte korrekt klassifizieren, das entsprechende Zulassungsverfahren durchlaufen und – für die meisten zugelassenen Medizinprodukte – die Einhaltung der Vorschriften nachweisen dem Medical Device Single Audit Program (MDSAP).
Für Organisationen, die bereits Medizinprodukte in den USA oder der Europäischen Union vertreiben, dürften viele Elemente des kanadischen Regulierungsrahmens vertraut erscheinen. Es gibt jedoch einen wichtigen Unterschied: Für die meisten zugelassenen Medizinprodukte gilt Folgendes: die ISO 13485-Zertifizierung allein genügt nicht.
Dieser Leitfaden bietet einen Überblick über den regulatorischen Rahmen für Medizinprodukte in Kanada, die Geräteklassifizierung, die Anforderungen an die Marktzulassung, die Rolle des MDSAP und einige häufige Fehler, die Hersteller beim Markteintritt in Kanada vermeiden sollten.
Der kanadische Markt für Medizinprodukte: Warum er wichtig ist
Kanada ist ein ausgereifter, stark regulierter Gesundheitsmarkt mit einem transparenten Regulierungsrahmen, der von Health Canada überwacht wird.
Für Hersteller, die eine internationale Expansion anstreben, bietet Kanada mehrere Vorteile:
- Klare und etablierte regulatorische Anforderungen
- Starker Fokus auf Produktqualität und Patientensicherheit
- Teilnahme an international anerkannten Regulierungsinitiativen wie MDSAP
- Ein Gesundheitssystem, das konformen, qualitativ hochwertigen Medizintechnologien einen hohen Stellenwert einräumt
Die Teilnahme Kanadas am MDSAP-Programm kann auch Herstellern zugutekommen, die Zugang zu mehreren internationalen Märkten anstreben. Anstatt für jede teilnehmende Jurisdiktion separate Qualitätsmanagement-Audits durchzuführen, können Hersteller ein einziges MDSAP-Audit absolvieren, das die geltenden Anforderungen aller teilnehmenden Aufsichtsbehörden abdeckt.
Laut dem Bericht des MDSAP-Regulierungsbehördenrats von 2025 umfasst das Programm mehr als 7.600 teilnehmende Hersteller in 84 Jurisdiktionen.
Loading...
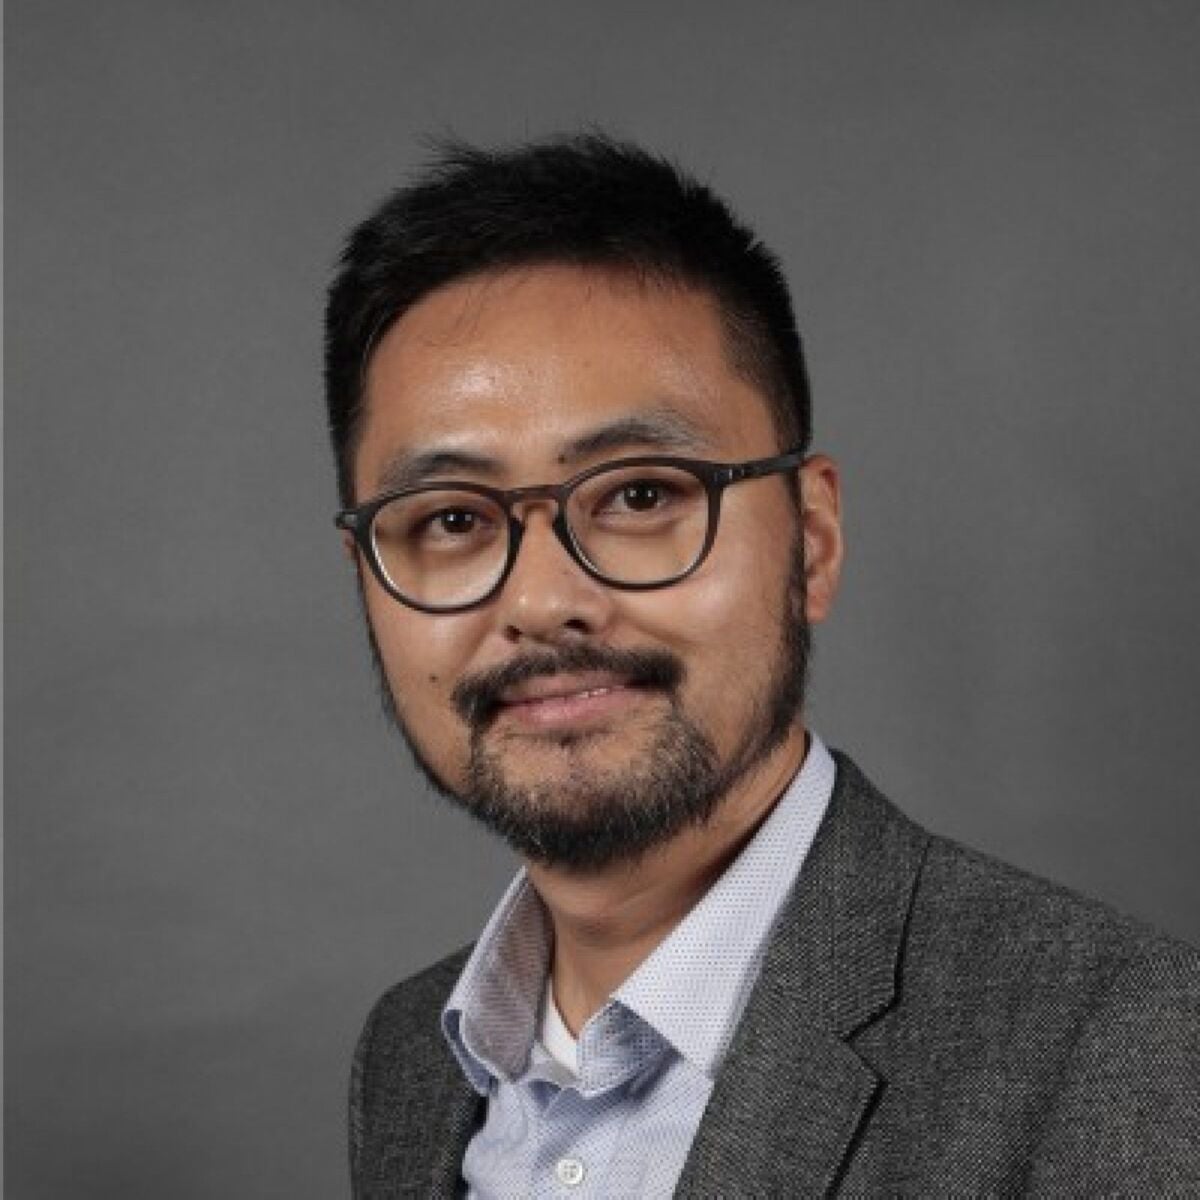
Dr. Yuan Li, Direktor des Geschäftsbereichs Medizinprodukte bei DQS
Kanada hat einen der weltweit transparentesten Zulassungswege für Medizinprodukte entwickelt. Hersteller, die sich frühzeitig auf das MDSAP vorbereiten, erleben oft einen deutlich planbareren Markteintritt in Kanada.
Loading...
Verständnis der Medizinprodukteverordnung in Kanada
Medizinprodukte in Kanada werden von Health Canada gemäß dem Lebensmittel- und Arzneimittelgesetz und den Medizinprodukteverordnungen (SOR/98-282) reguliert.
Health Canada bewertet Medizinprodukte hinsichtlich Sicherheit, Wirksamkeit und Qualität, bevor die entsprechenden Produkte zum Verkauf zugelassen werden. Die Behörde überwacht außerdem wichtige Aktivitäten nach der Markteinführung, darunter:
- Überwachung nach der Markteinführung
- Meldung von Vorfällen mit Medizinprodukten
- Rückrufe und Korrekturmaßnahmen
- Lizenzierung
- Laufende Einhaltung gesetzlicher Vorschriften
Das frühzeitige Verständnis dieser Anforderungen im Markteintrittsprozess kann Herstellern helfen, unnötige Verzögerungen zu vermeiden und regulatorische oder Qualitätslücken vor der Markteinführung zu erkennen.
Klassifizierung von Medizinprodukten in Kanada
Kanada klassifiziert Medizinprodukte anhand von vier risikobasierten Kategorien:
Klasse I – Geringstes Risiko
Klasse II – Niedriges bis mittleres Risiko
Klasse III – Mittleres bis hohes Risiko
Klasse IV – Höchstes Risiko
Die Klassifizierung eines Medizinprodukts bestimmt dessen Zulassungsverfahren, die Lizenzierungsanforderungen sowie den Umfang der erforderlichen Dokumentation und behördlichen Prüfung.
Die korrekte Klassifizierung ist daher einer der ersten – und wichtigsten – Schritte bei der Planung des Markteintritts in Kanada.
Loading...
Eine frühzeitige Planung ist besonders wichtig für Hersteller, die noch nicht am MDSAP teilnehmen, da die Zertifizierung in den gesamten Markteintrittszeitplan einbezogen werden sollte.
Zulassungsverfahren für Medizinprodukte in Kanada
Obwohl die spezifischen Anforderungen je nach Geräteklassifizierung variieren, umfasst ein typischer Markteintrittsprozess die folgenden Schritte:
1. Ermitteln Sie die geeignete Geräteklassifizierung.
2. Ein konformes Qualitätsmanagementsystem einrichten und aufrechterhalten.
3. Erwerb der MDSAP-Zertifizierung für Medizinprodukte der Klassen II, III und IV.
4. Reichen Sie den entsprechenden Antrag auf Zulassung des Medizinprodukts bei Health Canada ein.
5. Die Einhaltung der regulatorischen und marktüblichen Vorschriften muss auch nach der Zulassung aufrechterhalten werden.
Warum MDSAP anders ist
Einer der wichtigsten Unterschiede zwischen Kanada und vielen anderen wichtigen Märkten für medizinische Geräte ist die Rolle von MDSAP.
Für Hersteller von Medizinprodukte der Klassen II, III und IV, Health Canada erfordert den Nachweis der Konformität mit ISO 13485 durch ein MDSAP-anerkannte Wirtschaftsprüfungsorganisation bevor die entsprechenden Geräte zugelassen werden können.
MDSAP ermöglicht einen einheitlichen Prüfansatz, der von den teilnehmenden Aufsichtsbehörden anerkannt wird in:
- Australien
- Brasilien
- Kanada
- Japan
- Vereinigte Staaten
Das Audit bewertet das Qualitätsmanagementsystem des Herstellers anhand der ISO 13485 sowie der jeweils geltenden länderspezifischen regulatorischen Anforderungen.
Loading...
Hersteller stellen manchmal erst spät in ihrer Markteintrittsplanung fest, dass die ISO 13485-Zertifizierung allein nicht ausreicht, um die Zulassungsvoraussetzungen von Health Canada für Medizinprodukte der Klassen II, III und IV zu erfüllen.
Aus diesem Grund sollten Unternehmen, die einen Markteintritt in Kanada erwägen, ihre MDSAP-Bereitschaft frühzeitig prüfen und die Zertifizierung nicht als letzten Schritt vor der Einreichung betrachten.
Kanada, USA und Europäische Union: Vergleich der regulatorischen Bestimmungen für Medizinprodukte
| Thema | Kanada | Vereinigte Staaten | europäische Union |
|---|---|---|---|
| Primärregler | Health Canada | US-amerikanische Lebensmittel- und Arzneimittelbehörde (FDA) | Europäische Kommission, nationale zuständige Behörden und benannte Stellen |
| Wichtigster Regulierungsrahmen | Verordnung über Medizinprodukte (SOR/98-282) | Bundesgesetz über Lebensmittel, Arzneimittel und Kosmetika und die entsprechenden Anforderungen gemäß 21 CFR | MDR (EU) 2017/745 |
| Geräteklassifizierung | Klasse I, II, III, IV | Klasse I, II, III | Klasse I, IIa, IIb, III |
| Qualitätsmanagementsystem | MDSAP-zertifiziertes Qualitätsmanagementsystem gemäß ISO 13485:2016 für Geräte der Klassen II–IV erforderlich | QMSR unter Einbeziehung von ISO 13485:2016 sowie den geltenden FDA-Vorschriften | MDR Artikel 10(9) Anforderungen an das Qualitätsmanagementsystem, üblicherweise umgesetzt unter Verwendung von ISO 13485:2016 zusammen mit MDR-spezifischen Anforderungen |
| Rolle von MDSAP | Erforderlich für die Lizenzierung der Klassen II–IV | Freiwillig; die FDA kann MDSAP-Prüfberichte anstelle bestimmter Routineinspektionen verwenden. | Ersetzt nicht die MDR-Konformitätsbewertung; die Ergebnisse des MDSAP-Audits können im Rahmen der QMS-Bewertung und -Überwachung nützliche Nachweise liefern. |
| Marktzulassung | Zulassung von Medizinprodukten der Klassen II–IV | 510(k), De Novo, PMA oder Ausnahmegenehmigung, abhängig vom Gerät | CE-Kennzeichnung nach entsprechender Konformitätsbewertung |
| Fremdbewertung | MDSAP-anerkannte Wirtschaftsprüfungsorganisation | FDA-Inspektionen und/oder Audits durch von MDSAP anerkannte Prüforganisationen | MDR-benannte Stelle für die entsprechenden Geräteklassen |
| Nachmarktverpflichtungen | Beschwerdemanagement, Rückrufe, Vorfallsmeldung und laufende Einhaltung des Qualitätsmanagementsystems | Meldungen, Korrekturen und Entfernungen von Medizinprodukten, Inspektionen und andere anwendbare Anforderungen | Wachsamkeit, PMS, PMCF, regelmäßige Berichterstattung und Überwachung durch benannte Stellen |
| Hauptunterschied | ISO 13485 allein ist für die meisten zugelassenen Geräte nicht ausreichend; für die Klassen II–IV ist eine MDSAP-Zertifizierung erforderlich. | MDSAP ist im Allgemeinen nicht zwingend für die Marktzulassung erforderlich. | Die CE-Kennzeichnung oder der EU-Marktzugang gewähren nicht automatisch Zugang zum kanadischen Markt. |
Hersteller, die bereits in den Vereinigten Staaten oder der Europäischen Union tätig sind, können daher möglicherweise Elemente ihrer bestehenden Qualitäts- und Regulierungssysteme beim Markteintritt in Kanada nutzen – sie sollten jedoch nicht davon ausgehen, dass bestehende Systeme automatisch funktionieren. FDA-Konformität Eine CE-Kennzeichnung oder eine ISO 13485-Zertifizierung erfüllt automatisch die kanadischen Anforderungen.
Loading...
Für Hersteller, die eine internationale Expansion anstreben, kann MDSAP erhebliche Vorteile bieten, indem es einen besser koordinierten Ansatz für die Überwachung des Qualitätssystems schafft.
Vorteile von MDSAP
Zu den wichtigsten Vorteilen gehören:
1. Ein Audit zur Unterstützung mehrerer Aufsichtsbehörden
MDSAP ermöglicht es Herstellern, ein einziges Audit durchzuführen, das die jeweils geltenden Anforderungen an das Qualitätsmanagementsystem mehrerer beteiligter Aufsichtsbehörden abdeckt.
Dadurch lassen sich Doppelarbeiten vermeiden, verglichen mit der Verwaltung separater Qualitätssicherungsauditprogramme für jeden teilnehmenden Markt.
2. Unterstützung der internationalen Expansion
Da MDSAP in mehreren wichtigen Märkten für Medizinprodukte anerkannt ist, kann die Teilnahme eine umfassendere internationale Regulierungsstrategie unterstützen.
Für Hersteller, die bereits Märkte wie Australien, Brasilien, Kanada, Japan oder die Vereinigten Staaten anvisieren, kann ein MDSAP-zertifiziertes Qualitätsmanagementsystem eine solidere Grundlage für die Bewältigung vielfältiger regulatorischer Anforderungen bieten.
3. Demonstration eines ausgereiften Qualitätsmanagementsystems
MDSAP-Audits gehen über die reine Bewertung der ISO 13485 hinaus. Sie beurteilen auch die jeweils geltenden länderspezifischen regulatorischen Anforderungen.
Eine erfolgreiche Zertifizierung kann somit belegen, dass ein Hersteller über ein ausgereiftes und gut kontrolliertes Qualitätsmanagementsystem verfügt, das in der Lage ist, vielfältige regulatorische Anforderungen zu erfüllen.
Dies kann das Vertrauen bei Regulierungsbehörden, Kunden und anderen Geschäftspartnern stärken.
Häufige Fehler beim Markteintritt in den kanadischen Markt für Medizinprodukte
Hersteller, die in regulierte internationale Märkte eintreten, können vermeidbare Verzögerungen erfahren, wenn die regulatorische Planung zu spät beginnt.
Einige Fehler treten besonders häufig auf.
1. Die Annahme, dass eine ISO 13485-Zertifizierung allein ausreichend ist
ISO 13485 bildet die Grundlage für ein Qualitätsmanagementsystem für Medizinprodukte, aber Hersteller von Medizinprodukten der Klassen II, III und IV müssen die Konformität durch ein MDSAP-anerkannte Wirtschaftsprüfungsorganisation um die Lizenzanforderungen von Health Canada zu erfüllen.
Dieser Unterschied sollte bereits zu Beginn des Markteintrittsprozesses in Kanada verstanden werden.
2. Falsche Klassifizierung des Geräts
Eine falsche Geräteklassifizierung kann zu ungeeigneten regulatorischen Strategien, unvollständigen Einreichungen, Verzögerungen oder zusätzlicher behördlicher Prüfung führen.
Die Hersteller sollten die zutreffende kanadische Klassifizierung ermitteln, bevor sie die Einreichungsstrategie entwickeln.
3. Verzögerung der MDSAP-Vorbereitung
Warten bis kurz vor der Kommerzialisierung, um zu beginnen MDSAP-Vorbereitung kann unnötige Risiken bergen.
Hersteller können Lücken in ihrem Qualitätssystem entdecken, deren Behebung Zeit in Anspruch nehmen muss, bevor die Zertifizierung abgeschlossen werden kann.
Die MDSAP-Planung sollte daher in den gesamten Kommerzialisierungszeitplan einbezogen werden.
4. Unterschätzung der Verpflichtungen nach Markteinführung
Die Einhaltung der regulatorischen Bestimmungen endet nicht mit der Marktzulassung eines Medizinprodukts.
Die Hersteller müssen weiterhin geeignete Prozesse aufrechterhalten für:
• Überwachung nach der Markteinführung
• Beschwerdemanagement
• Meldung von Vorfällen mit Medizinprodukten
• Rückrufe und Korrekturmaßnahmen
• Korrektur- und Vorbeugungsmaßnahmen (CAPA)
• Laufende Einhaltung des Qualitätsmanagementsystems
Eine nachhaltige kanadische Regulierungsstrategie sollte den gesamten Lebenszyklus des Medizinprodukts berücksichtigen und nicht nur den ursprünglichen Lizenzantrag.
Loading...
Vorbereitung auf einen erfolgreichen Markteintritt in Kanada
Die effektivsten Markteintrittsstrategien in Kanada beginnen lange vor der Einreichung des Lizenzantrags.
Die Hersteller sollten ihre Geräteklassifizierung, den regulatorischen Weg, die Anforderungen an das Qualitätssystem und die MDSAP-Strategie frühzeitig im Kommerzialisierungsprozess festlegen.
Für Organisationen, die bereits international tätig sind, kann Kanada ein logischer nächster Markt sein – es sollte jedoch nicht davon ausgegangen werden, dass eine bestehende ISO 13485-Zertifizierung, FDA-Konformität oder CE-Kennzeichnung automatisch den kanadischen Anforderungen genügt.
Eine frühzeitige Vorbereitung kann regulatorische Unsicherheiten verringern, Lücken im Qualitätssystem aufdecken, bevor sie kritisch werden, und den Weg zur Kommerzialisierung besser vorhersehbar machen.
Der regulatorische Erfolg beginnt lange vor der Einreichung des Antrags.
Entdecken Sie MDSAP für Ihr Unternehmen
Vermeiden Sie unnötige Verzögerungen, indem Sie Ihre kanadische Regulierungs- und MDSAP-Strategie frühzeitig vorbereiten.
Autor
Yuan Li, PhD
Dr. Yuan Li ist promovierter Maschinenbauingenieur und hat 13 Studien zu Wirbelsäulenerkrankungen und Implantatinnovationen veröffentlicht. Er begann seine Karriere im Bereich Regulatory Affairs und begleitete 510(k)- und CE-Zertifizierungen in den USA, der EU und im asiatisch-pazifischen Raum. Seit seinem Eintritt in den Sektor der Benannten Stellen im Jahr 2015 hat er sich vom Gutachter orthopädischer Produkte zum Manager weiterentwickelt und verantwortet nun die nordamerikanischen Aktivitäten mit Fokus auf Marktwachstum und Compliance.
Loading...